Sürecin kendisi sınıflandırılmadan önce bir oda sınıfı belirlemek, temiz oda tasarımının aslında dayandığı sırayı tersine çevirir. Hangi kontrol önlemlerinin uygulanacağı, her bir işlem adımının koruma hedefi, sterilite gereksinimi ve kontaminasyon yolu tarafından belirlenir — tersi değil. Bu sırayı yanlış anlamak, steril tarzda kontrol önlemlerinin steril olmayan süreçlere kopyalanmasına ya da oda sınıfının kağıt üzerinde yeterli görünmesi nedeniyle steril olmayan çapraz kontaminasyon riskinin ele alınmamasına yol açar.
Oda notlarını vermeden önce tanımlanması gereken süreç risk farklılıkları
| Süreç sınıflandırmasıyla ilgili soru | Belirlenmesi gereken bulgu | Etkilediği tasarım kararı |
|---|---|---|
| Ürün tanıtımı | Ürünün açıkta kalıp kalmadığı ve her bir aşamanın açık mı yoksa kapalı mı olduğu | İşlemin yerel koruma veya oda düzeyinde kontrol ile sağlanması gereken durumlar |
| Sterilite şartı | Hangi adımlar steril işleme gerektirir ve hangileri steril değildir? | Steril kontaminasyon kontrol görevlerinin uygulanabilir olup olmadığı |
| Kontaminasyon yolu | Her bir işlem aşamasıyla ilgili kirlenme yolu | Bu güzergâhı hangi kontrol sınırı kapsamalıdır? |
| Operatör müdahalesi | Ürüne maruz kalma ile ilgili olarak müdahalenin gerçekleştiği durumlar | Yerel koruma sınırının müdahaleyi içermesi gerekip gerekmediği |
| Malzeme akışı | Malzeme güzergâhı ve aktarma noktaları | Transfer kontrollerinin ve oda sınırlarının nereye yerleştirilmesi gerektiği |
Bir proses, kontaminasyonun ürüne gerçekte nereden girebileceğini açıklayacak kadar ayrıntılı bir şekilde maruz kalma koşulları bilinmedikçe, herhangi bir ekipman veya oda sınıfıyla eşleştirilemez. Bu süreç, ürünün oda ortamına nerede maruz kaldığının ve prosesteki her bir adımın açık mı yoksa kapalı mı olduğunun belirlenmesiyle başlar. Ürünün veya kritik bir yüzeyin oda havasına doğrudan maruz kaldığı açık bir adım, bir bariyer veya muhafaza ile ürünün çevredeki ortamdan zaten ayrılmış olduğu kapalı bir adımdan farklı bir kontaminasyon yolu taşır. Bunların aynı odada gerçekleştiği için eşdeğer olarak değerlendirilmesi, riski fiilen belirleyen mekanizmayı göz ardı etmek anlamına gelir.
Sterilite gerekliliği, maruz kalma konusundan ayrı bir konudur. Bir süreç, steril bir süreç olmaksızın açık elleçleme içerebilir; buna karşılık, bir önceki veya sonraki adımın gerektirmesi halinde, kapalı bir adım yine de steril bir süreç kapsamında yer alabilir. Bu iki durumu karıştırmak, steril olmayan bir adım için kontrolün aşırı belirlenmesine ya da steril bir adım için yetersiz belirlenmesine yol açar. Her adımla ilgili kontaminasyon yolu — hava yoluyla, yüzeyden bulaşma, personel kaynaklı veya malzeme kaynaklı olsun — hangi sınırın bu sorunu ele alması gerektiğini daha da daraltır; malzeme transferi yoluyla yayılan bir kontaminasyon yolu, açık bir ürünün yakınında operatörün hareketi yoluyla yayılan bir kontaminasyon yolundan farklı bir kontrol noktası gerektirir.
Operatör müdahalesinin gerçekleştiği konum, maruz kalma türünden bağımsız olarak önemlidir. Müdahalenin ürün maruz kalma noktasından uzakta gerçekleştiği durumlarda, yerel koruma sınırı işlemin kendisi etrafında daha dar bir şekilde çizilebilir. Müdahalenin zorunlu olarak maruz kalma noktasında veya yakınında gerçekleştiği durumlarda ise sınır, bu müdahaleyi kapsayacak şekilde genişletilmelidir; bu da hangi ekipman konfigürasyonunun uygun olacağını değiştirir. Son olarak, malzeme akışı ve aktarım noktaları, aktarım kontrollerinin ve oda sınırlarının sadece işlevsel olarak değil, coğrafi olarak da nerede konumlandırılması gerektiğini belirler — tek bir malzeme giriş noktasına sahip bir süreç, aynı açık aşamaya besleme yapan birden fazla aktarım noktasına sahip bir süreçten farklı bir sınır yerleştirme sorununa sahiptir.
Bu beş sorunun hiçbiri yalnızca sınıf notuna bakılarak cevaplanamaz; işte bu yüzden, öncelikle bu sorunları çözmek, oda sınıfı ve ekipman seçimi bunların varsayılmak yerine gerekçelendirilmesi gerekir.
Açık ve Kapalı Aşamalara Steril Kontaminasyon Kontrol Görevlerinin Uygulanması
Bir proses adımı steril olarak sınıflandırıldığında, bu adıma ilişkin kontaminasyon kontrol yükümlülüğü ekipman sınırında sona ermez. Steril bir adım, tesisler, ekipman, prosedürler, izleme ve yeterlilik değerlendirmeleri arasında birbiriyle bağlantılı bir strateji gerektirir — yani, ekipman tek başına prosesin gerektirdiği sterilite güvencesini sağlayamaz. Bu, steril işleme sürecinin yapısal bir gerekliliğidir: yükümlülük sistem genelinde dağıtılmıştır ve hiçbir bileşen bunu diğerlerinden bağımsız olarak yerine getiremez.
Açık ve kapalı steril aşamalar arasındaki pratik fark, bu dağıtılmış sorumluluğun nerede yoğunlaştığıdır. Açık bir steril aşamada, tesis ve ekipman kontrolleri, maruz kalma süresi boyunca çevreye karşı steril koşulu aktif olarak korumak zorundadır; bu da, söz konusu maruz kalma süresi boyunca izleme ve prosedürel kontrollerin devam eden yükün daha büyük kısmını üstlendiği anlamına gelir. Kapalı bir steril aşamada ise bu görevin büyük kısmı bariyerin kendisi üstlenir ve tesis düzeyindeki kontroller, açık ürünü doğrudan korumaktan ziyade bariyerin bütünlüğünü korumaya yönelir. Her iki aşama türünü de aynı şekilde ele alan bir tasarım — aşamanın açık veya kapalı olmasına bakılmaksızın aynı hava kilidi, bariyer veya izleme beklentisinin uygulanması — hangi sınırın aslında koruyucu işlevi gördüğünü henüz netleştirmiş değildir.
Bu ayrım, kalifikasyonun neyi kanıtlaması gerektiğini de değiştirir. Açık bir steril aşama için kalifikasyon, tesis ve ekipman sisteminin birleşiminin, gerçek maruz kalma koşulları altında steril durumu koruduğunu göstermelidir. Kapalı bir steril aşama için ise, yeterlilik değerlendirmesi, bariyerin kendisinin amaçlandığı gibi çalıştığını ve bariyerin çevresindeki tesis kontrollerinin bariyerin bütünlüğünü korumak için yeterli olduğunu göstermelidir; bu, daha dar kapsamlı ancak yine de gerekli bir kanıtlamadır. Bir projede, hangi aşama türünün mevcut olduğu teyit edilmeden bir yeterlilik yaklaşımı diğeriyle değiştirilirse, yeterlilik kanıtı sürecin gerçekte gerektirdikleriyle uyuşmayacaktır.
Sterilite yükümlülüğü, açık maruz kalmanın ne kadar küçük veya kısa olduğuna orantılı olarak azalmaz; bu yükümlülük, adımın açık mı yoksa kapalı mı olduğuna ve bu açıklığın hangi kontaminasyon yolunu oluşturduğuna göre belirlenir. Kısa süreli bir açık maruz kalma durumunda bile, açık bir steril adıma uygun tam dağıtılmış stratejinin uygulanması gerekir; çünkü kontrol yükünü belirleyen, maruz kalma süresi değil, maruz kalma penceresi kendisidir.
Steril Olmayan Ürün Korumasını Çapraz Kontaminasyon Kontrolünden Ayırma
Steril olmayan işlemler hâlâ kontaminasyon riski taşır; ancak bu risk, steril olmayan işlemler arasında tek tip değildir ve bu işlemlerin varsayılan olarak steril kontrolün daha hafif bir versiyonu olduğu varsayılmamalıdır. İki farklı risk kategorisi geçerlidir ve bunlar birbirinin yerine kullanılamaz. Birincisi ürün korumasıdır: sterilite gerekliliği olmasa bile, odadan veya operatörden kaynaklanan kontaminasyonun ürün kalitesini düşürmesini önlemektir. İkincisi ise çapraz kontaminasyon kontrolüdür: bir ürünün, malzemenin veya işlemin bir diğerini kontamine etmesini önlemektir; bu, oda ile tek bir işlem arasındaki bir riskten ziyade, işlemler arasındaki bir risktir.
Steril olmayan bir süreç, yalnızca tek bir ürün grubunun bu alanı kullandığı durumlarda, çapraz bulaşma riski çok az olmakla birlikte, ürün koruma açısından önemli bir risk taşıyabilir. Tersine, birden fazla ürün veya malzemenin ortak ekipman veya ortak oda alanı üzerinden taşındığı durumlarda, steril olmayan bir süreç ciddi çapraz kontaminasyon riski taşıyabilirken, herhangi bir tek üretim döngüsü için ürün koruma riski nispeten daha kolay yönetilebilir. Diğer riskin aynı önlemlerle kapsandığı varsayıldığı için kontrollerin yalnızca bu risklerden birine göre tasarlanması, kapsanmayan riskin ele alınmamasına neden olur.
Steril proses beklentilerini kopyalama eğiliminin en ciddi sonuçlar doğurduğu nokta da budur. Steril kontaminasyon kontrol stratejisi için geliştirilen A/B Sınıfı hava kilidi, bariyer veya izleme beklentisi, anlamlı bir ürün koruma veya çapraz kontaminasyon riski içeren bir süreç olsa bile, otomatik olarak steril olmayan bir süreçle ilgili değildir. Bu beklenti uygulanırsa, proje ekibinin steril emsallere daha aşina olması nedeniyle varsayılan olarak devralınmamalı, steril olmayan sürecin kendi risk profiline göre belgelenmeli ve gerekçelendirilmelidir. Steril olmayan bir sürecin asıl riski, ürünün oda havasına maruz kalması değil, malzemeler arasındaki çapraz kontaminasyon ise, önemli olan kontroller, steril bir bağlamdan ödünç alınan oda sınıfı hava akışı sınıflandırmaları değil, malzeme ayrımı, transferi ve ekipmanın kullanımlar arası tahsisi veya temizliğini düzenleyen kontrollerdir.
Bu nedenle, steril olmayan bir işlem için tasarım sorusu “bunun steril olmaya ne kadar yakın olması gerektiği” değil, “bu iki risk kategorisinden hangisinin gerçekten mevcut olduğu ve hangi kontrol önleminin o belirli risk yolunu ele aldığı”dır.”
Yerel Koruma, Aktarım, Filtreleme ve Oda Sistemi Sınırlarının Belirlenmesi
| Kontrol sınırı | Projenin yerini belirlemek için kullanılan koşul | Ekipman paketinde neler bulunmalıdır |
|---|---|---|
| Yerel koruma | Ürün maruziyet noktaları ve operatör müdahaleleri | Seçilen işlem çevresinde yerel korumanın nerede başladığı ve nerede bittiği |
| Kontrolün devri | Malzeme güzergâhı ve aktarma noktaları | Transfer kontrolünün nerede başladığı ve nerede bittiği |
| Filtrasyon | İşlem için seçilen filtreleme yöntemi | Ekipman ve oda sistemleri bağlamında filtrelemenin nerede başladığı ve nerede bittiği |
| Oda sistemi | Atanan oda sınıfı ile yerel ve ekipman kontrollerinin sınırları | Ekipman paketine göre oda sistemi kontrolünün nerede başladığı ve nerede bittiği |
Proses risk profili belirlendikten sonra, ekipman paketi her bir kontrol sınırının fiziksel ve işlevsel olarak nerede başladığını ve bittiğini göstermelidir; zira bu sınırlar varsayılan olarak odanın kenarlarına veya tek bir ekipman parçasının kenarlarına denk gelmez. Yerel koruma, daha önce belirlenen ürün maruz kalma noktaları ve operatör müdahaleleri referans alınarak belirlenir — sadece işlemin gerçekleştiği ünitenin kapladığı alanı değil, ürünün çevreye açık olduğu belirli noktaları ve operatörün bu maruz kalma noktasının yakınında müdahale ettiği noktaları da kapsamalıdır.
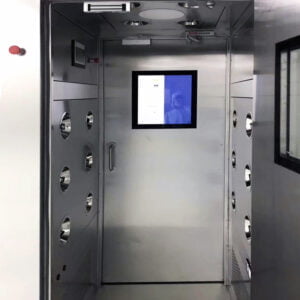
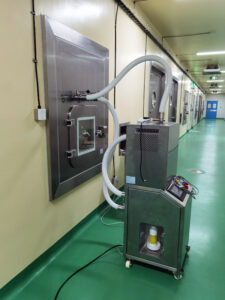
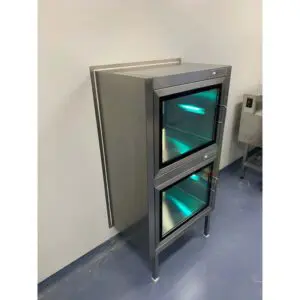
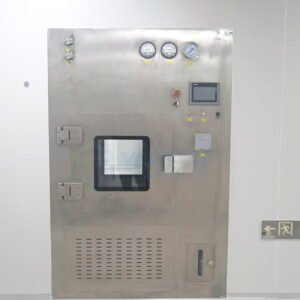
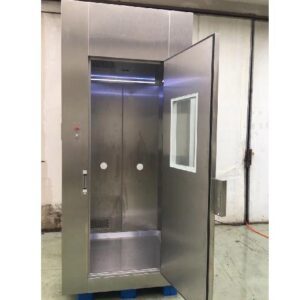
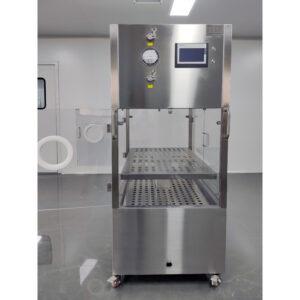
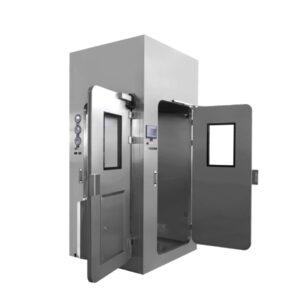
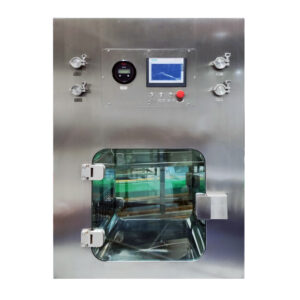
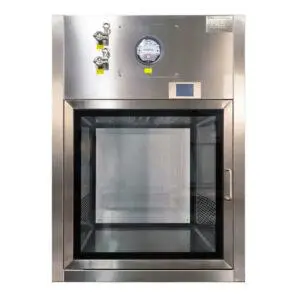
Aktarım kontrolü, ürün maruz kalma noktalarına göre değil, malzeme güzergâhına ve aktarım noktalarına göre farklı bir şekilde belirlenir. A aktarım sınırı Sadece birincil hammadde girişini ele alıp, aynı işleme besleme yapan ikincil bir aktarım noktasını göz ardı eden bir yaklaşım, yerel koruma sınırının hiçbir zaman kapsaması amaçlanmayan bir açık bırakır. İşte bu noktada, örneğin geçiş kutusu ya da VHP geçiş kutusu, yerel korumadan farklı, belirli bir işlevi yerine getirir: bunlar özellikle aktarım sınırını düzenler ve yerleştirilmeleri, sadece oda düzeninin aktarıma elverişli olduğu yerlere değil, malzemenin farklı kontrol bölgeleri arasında fiilen geçtiği noktalara göre ayarlanmalıdır.
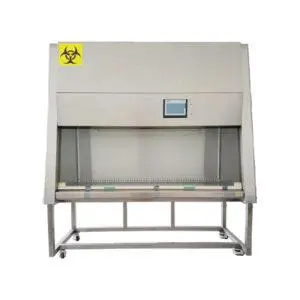
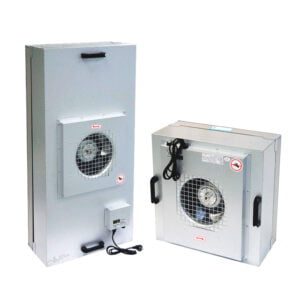
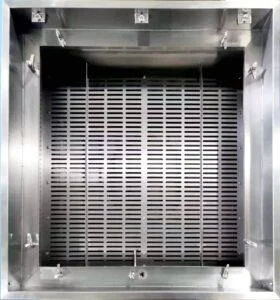
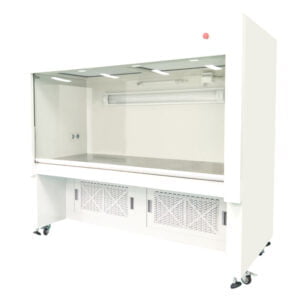
Filtreleme, hem yerel koruma hem de hava transferinden ayrı olarak kendine özgü bir sınır sorunsalına sahiptir: Filtreleme, ekipmana ve ona hava sağlayan oda sistemine göre nerede başlar ve nerede biter? A laminer hava akimi üni̇tesi̇ Bir ürün bölgesine yerel koruma sağlamak, her ikisi de aynı alanda mevcut olsa bile, genel oda havasını sağlayan oda düzeyinde filtrelemeden farklı bir filtreleme işlevi görür. Bu ikisini karıştırmak, proje ekibinin, her ikisi de tamamen farklı maruz kalma noktalarına hizmet etmesine rağmen, oda düzeyinde filtreleme performansının, laminer hava akışı ünitesinin sağlamayı amaçladığı yerel korumanın yerini aldığını varsaymasına yol açabilir.
Oda sistemi sınırları, atanan oda sınıfına ve halihazırda belirlenmiş olan yerel ve ekipman kontrollerinin sınırlarına göre en son belirlenir. Oda sistemi, yerel koruma, transfer kontrolü ve filtreleme tarafından halihazırda kapsanan sınırların dışındaki genel ortamdan sorumludur; bu diğer sınırların tanımlanmamış olduğu durumları telafi etmekten sorumlu değildir. Bir tasarım incelemesi, ürün maruziyetinin her noktası ve her malzeme transfer noktası için, bu dört sınırdan hangisinin sorumlu olduğunu, hiçbir boşluk veya örtüşmenin açıklanmamış kalmaması koşuluyla izleyebilmelidir. Proje ekibinin maruziyet noktaları, transfer noktaları ve atanan oda sınıfı hakkında sağladığı bilgiler, bu sınır bazında incelemenin, sonradan ekipman seçiminden yeniden oluşturulmak yerine, konfigürasyon incelemesi sırasında ilerlemesini sağlar.
Ekipman ve Tesis Kontrollerinin Yeterlilik Değerlendirmesi ve İzleme Süreçlerine Entegrasyonu
Ekipman seçimi ve tesis tasarımı, kontaminasyon kontrol stratejisinin son noktası değildir; bunlar, prosedürleri, izlemeyi ve yeterlilik değerlendirmesini de içeren bağlantılı bir sistemin bileşenleridir. Steril bir süreç için bu bağlantı yapısal bir gerekliliktir — strateji, tesislerin, ekipmanların, prosedürlerin, izlemenin ve yeterlilik değerlendirmesinin birbirinden bağımsız olarak kendi spesifikasyonlarını karşıladığını değil, birlikte işlev gördüğünü kanıtlamalıdır. Bir FFU veya filtreleme bileşeni tek başına doğru şekilde çalışsa bile, çevresindeki izleme sistemi, o ekipmanın süreç içindeki konumuyla ilgili arıza modlarını tespit edecek şekilde tasarlanmamışsa, steril süreci destekleyemeyebilir.
Bu, kalifikasyon kanıtlarının, daha önce belirlenmiş olan ekipmanın işgal ettiği spesifik sınırlar çerçevesinde değerlendirilmesi gerektiği anlamına gelir. Yalnızca bağımsız bir birim olarak kalifiye edilmiş ekipman, tesis-ekipman-prosedür-izleme kombinasyonunun steril sürecin gerektirdiği şekilde işlev gördüğünü kanıtlamaz; bu bağlantının sistem düzeyinde kanıtlanması gerekir. Bu nedenle kalifikasyon planlaması, kalifikasyonu genel bir ekipman kontrol listesi olarak ele almak yerine, sürecin açık/kapalı adım sınıflandırmasına ve ürün maruz kalma noktalarına atıfta bulunmalıdır.
Steril olmayan süreçler için de aynı bağlantılı mantık geçerlidir, ancak farklı bir risk temeli üzerinden değerlendirilir. Steril olmayan bir çapraz kontaminasyon riskine yönelik izleme, steril bir süreçte belirtilecek olan havadaki partikül izleme noktaları etrafında değil, söz konusu riskle ilgili malzeme ayrıştırma ve aktarım noktaları etrafında tasarlanmalıdır. Steril olmayan bir işlemin izleme planı, steril bir izleme şablonunun uyarlanmasıyla oluşturulduğunda, ortaya çıkan plan, steril olmayan işlemin gerçek risk yolunun geçtiği noktaları izlemezken, gerçek çapraz kontaminasyon veya ürün koruma yolunu izlemeden bırakabilir.
Bunun pratikteki anlamı, izleme ve yeterlilik planlamasının yalnızca ekipman teknik özelliklerine dayanılarak kesinleştirilemeyeceğidir. Bu planlamalar, başlangıçta kontrol sınırlarını belirleyen aynı süreç sınıflandırmasına — maruz kalma noktaları, sterilite gerekliliği, kontaminasyon yolu, müdahale yeri, malzeme akışı — bağlıdır. Proje sırasında bu sınıflandırmada bir değişiklik meydana geldiğinde — örneğin, başlangıçta kapalı olduğu varsayılan bir adımın açık olarak yeniden tasarlanması gibi — orijinal sınıflandırmaya dayalı olarak oluşturulan izleme ve yeterlilik planı artık sürece uymaz ve yeni sınırlar dikkate alınarak yeniden değerlendirilmesi gerekir.
Her bir steril veya steril olmayan kontrolü haklı kılan tasarım kanıtları
| Kanıt kaynağı | Tasarım gerekçelendirmede desteklenen kullanım | Kanıt sınırı |
|---|---|---|
| AB GMP Ek 1 | Steril tıbbi ürünler için bir kontaminasyon kontrol stratejisi kapsamında tesisleri, ekipmanları, prosedürleri, izleme süreçlerini ve yeterlilik değerlendirmelerini birbirine bağlayın | Steril olmayan ürünlere uygulamanın belgelenmesi ve gerekçelendirilmesi gerekir |
| ISO 14644-4:2022 | Tasarım, inşaat, devreye alma ve doğrulama aşamalarında temiz oda gerekliliklerini karşılamak | Belirli bir proses teknolojisi veya farmasötik kalite standardı öngörmemektedir |
| ICH Q9(R1) | İlaç kalite risklerinin sistematik olarak değerlendirilmesini, kontrolünü, iletişimini ve gözden geçirilmesini desteklemek | Bu bir risk çerçevesi olup, temiz oda veya ekipman değerlerini belirlemez |
Bu süreç kapsamında alınan her tasarım kararı — sürecin sınıflandırılması, steril kontaminasyon kontrol önlemlerinin uygulanması veya uygulanmamasının belirlenmesi, ürün korumasının çapraz kontaminasyon riskinden ayrılması ve kontrol sınırlarının belirlenmesi — bunu gerekçelendirecek kanıtlara ihtiyaç duyar ve bu kanıtlar, destekledikleri kararın kapsamıyla uyumlu olmalıdır. AB GMP Ek 1 özellikle steril tıbbi ürünler için tesisler, ekipman, prosedürler, izleme ve yeterlilik değerlendirmelerini birbirine bağlayan tesis genelindeki kontaminasyon kontrol stratejisini destekler; bu stratejiyi steril olmayan bir işleme uygulanan bir kontrolü gerekçelendirmek için kullanmak, Ek 1’in kapsamının steril olmayan ürünlere otomatik olarak uzanmaması nedeniyle, söz konusu uygulamanın kendi şartları çerçevesinde belgelenmesini ve gerekçelendirilmesini gerektirir.
ISO 14644-4:2022 gerekçelendirmenin farklı bir kısmını desteklemektedir: tasarım, inşaat, devreye alma ve doğrulama aşamalarında temiz oda gereklilikleri. Bu standart, bir temiz odanın nasıl inşa edileceğini ve doğrulanacağını ele almaktadır; ancak hangi proses teknolojisinin uygulanacağını veya belirli bir prosese hangi farmasötik sınıfın gerekli olduğunu belirtmemektedir — bu belirleme, inşaat standardının kendisinden değil, daha önce yapılan proses sınıflandırma çalışmasından kaynaklanmalıdır. Belirli bir oda sınıfı için gerekçe olarak ISO 14644-4’ü gösteren bir proje ekibi, bu standardın desteklediği sınırların ötesine geçmiştir; bu standart, sınıf atamasını değil, tasarım-inşaat-doğrulama sürecini desteklemektedir.
ICH Q9(R1) Bu kararların temelini oluşturan risk değerlendirme çerçevesini — ilaç kalitesi risklerinin sistematik olarak değerlendirilmesi, kontrolü, iletişimi ve gözden geçirilmesi — destekler; ancak temiz oda değerlerini veya ekipman özelliklerini kendisi belirlemez. Bu, bir proje ekibinin yukarıda açıklanan sınıflandırma ve sınır belirleme kararlarını yapılandırmasına olanak tanıyan bir yöntemdir; söz konusu yöntemin uygulanmasından kaynaklanan belirli değerlerin kaynağı değildir.
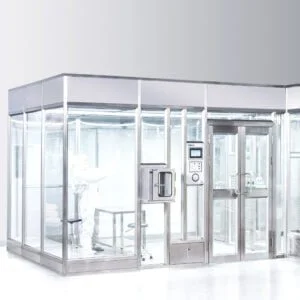
Her bir kararı, onu gerçekten destekleyen kanıtlarla eşleştirmek, şu anlama gelir ki steril kontaminasyon kontrol stratejisi Bir karar, belirtilen kapsamı dahilinde Ek 1’e atıfta bulunur; bir oda tasarım ve doğrulama kararı, inşaat ve doğrulama kapsamı dahilinde ISO 14644-4’e atıfta bulunur; bir risk değerlendirme süreci kararı ise sonuçtan ziyade çerçeve olarak ICH Q9(R1)’e atıfta bulunur. Bir projenin dokümantasyonunda, belirtilen kapsamın dışındaki bir sonuç için bu kaynaklardan birine atıfta bulunulduğunda — örneğin, ayrı bir dokümantasyon olmaksızın steril olmayan bir kontrolü gerekçelendirmek için Ek 1’e atıfta bulunulması veya belirli bir sınıf atamasını gerekçelendirmek için ISO 14644-4’e atıfta bulunulması — bu boşluk, ekipman paketi dahil olmak üzere her şeyden önce tasarım incelemesinin tespit etmesi gereken husustur. ilaç sektörüne yönelik modüler temiz oda, proje için önerilen geçiş kutusu veya laminer hava akışı ünitesi konfigürasyonu, ele alması amaçlanan proses riskine göre geçerliliği onaylanmış olarak kabul edilir.
Sıkça Sorulan Sorular
Q: Steril ve steril olmayan süreçler için aynı temiz oda tasarım yaklaşımı kullanılabilir mi?
A: Ancak her bir süreç için kontrol önlemlerinin gerekçelendirildiği durumlarda. Oda sınıflarını belirlemeden veya yerel koruma önlemlerinin ve oda düzeyinde kontrol önlemlerinin nerede gerekli olduğuna karar vermeden önce, ürün maruziyetini, sterilite gerekliliklerini, kontaminasyon yollarını, operatör müdahalelerini ve malzeme akışını sınıflandırın.
Q: Steril kontaminasyon kontrolüne ilişkin beklentiler, steril olmayan bir alana ne zaman uygulanmalıdır?
A: Belirli bir steril kontrolü, ancak bunun steril olmayan ürünle ilgisi veya çapraz kontaminasyon riski belgelendiğinde uygulayın. Bu gerekçe olmadan, A/B Sınıfı hava kilidi, bariyer veya izleme gerekliliklerini otomatik olarak steril olmayan bir sürece uygulamayın.
Q: Temiz oda ve ekipman seçeneklerini karşılaştırmadan önce hangi proje bilgileri hazırlanmalıdır?
A: Açık ve kapalı aşamaları, ürün maruz kalma noktalarını, operatör müdahalelerini, kontaminasyon yollarını, malzeme yollarını ve aktarım noktalarını gösteren bir süreç haritası hazırlayın. Bu bilgiler, modüler temiz odanın, yerel hava akımı korumasının, geçiş ekipmanının, filtreleme sisteminin veya oda sisteminin nerede başlaması ve nerede bitmesi gerektiğini belirlemeye yardımcı olur.
Q: Bir alıcı, yerel ekipman kontrolleri ile oda sistemi arasında boşlukların oluşmasını nasıl önleyebilir?
A: Ekipman paketinin, seçilen proses için yerel koruma sınırlarını, aktarım kontrollerini, filtrelemeyi ve oda-sistem kontrolünü belirlemesini şart koşun. Ardından bu sınırları ilgili tesis hükümleri, prosedürler, izleme ve yeterlilik değerlendirme faaliyetleriyle ilişkilendirin.
Q: Nihai kontrol stratejisini haklı çıkarmak için hangi kanıtlar gereklidir?
A: Her bir kontrol mekanizmasını tanımlanmış bir süreç riskiyle ilişkilendirin ve her bir yetkiyi yalnızca kendi kapsamı dahilinde kullanın. AB GMP Ek 1, steril kontaminasyon kontrol stratejisini destekler; ISO 14644-4, doğrulama yoluyla temiz oda tasarımını destekler; ICH Q9(R1) ise kalite-risk sürecini destekler; ancak bunların hiçbiri tek başına projeye özgü temiz oda sınıflarını veya ekipman değerlerini belirlemez.