Atribuirea unui grad de clasificare a camerei înainte ca procesul în sine să fi fost clasificat inversează ordinea de care depinde, de fapt, proiectarea unei camere curate. Obiectivul de protecție, cerința de sterilitate și calea de contaminare a fiecărei etape a procesului determină ce măsuri de control se aplică — și nu invers. Greșirea acestei secvențe duce la copierea măsurilor de control specifice proceselor sterile în procesele nesterile sau la neglijarea unui risc de contaminare încrucișată nesterilă, deoarece gradul de clasificare al camerei părea adecvat pe hârtie.
Diferențele legate de riscuri de proces care trebuie stabilite înainte de atribuirea calificativelor camerelor
| Întrebare privind clasificarea proceselor | Constatare care urmează să fie stabilită | Decizia de proiectare pe care o stă la baza |
|---|---|---|
| Vizibilitatea produsului | Dacă produsul este expus și dacă fiecare etapă se desfășoară în condiții deschise sau închise | În cazul în care protecția locală sau controlul la nivel de încăpere trebuie să acopere procesul |
| Cerința privind sterilitatea | Care etape necesită sterilizare și care sunt nesterile | Dacă se aplică măsurile de control al contaminării în mediul steril |
| Calea de contaminare | Calea de contaminare relevantă pentru fiecare etapă a procesului | Care limită de control trebuie să acopere acea rută? |
| Intervenția operatorului | În cazul în care se intervine în legătură cu expunerea la produs | Dacă limita protecției locale trebuie să includă intervenția |
| Fluxul de materiale | Traseul materialelor și punctele de transfer ale acestuia | Unde trebuie amplasate dispozitivele de control al transferului și limitele încăperilor |
Un proces nu poate fi asociat unui echipament sau unui nivel de clasificare a încăperii până când condițiile sale de expunere nu sunt cunoscute suficient de detaliat pentru a descrie unde ar putea pătrunde efectiv contaminarea în produs. Acest lucru începe cu identificarea punctelor în care produsul este expus mediului din încăpere și a faptului dacă fiecare etapă a procesului este deschisă sau închisă. O etapă deschisă, în care produsul sau o suprafață critică este expusă direct la aerul din încăpere, prezintă o cale de contaminare diferită față de o etapă închisă, în care o barieră sau o incintă separă deja produsul de mediul înconjurător. Tratarea acestora ca fiind echivalente doar pentru că au loc în aceeași încăpere ignoră mecanismul care determină de fapt riscul.
Cerința de sterilitate este o chestiune distinctă de cea a expunerii. Un proces poate implica manipularea în condiții deschise fără a fi un proces steril, iar o etapă închisă poate face totuși parte dintr-un proces steril dacă o etapă din amonte sau din aval o impune. Confundarea acestor două condiții duce fie la o specificare excesivă a măsurilor de control pentru o etapă nesterilă, fie la o specificare insuficientă a acestora pentru o etapă sterilă. Calea de contaminare relevantă pentru fiecare etapă — fie că este de natură aeriană, prin transfer de suprafață, asociată personalului sau asociată materialelor — restrânge și mai mult domeniul care trebuie abordat; o cale care se desfășoară prin transferul de materiale necesită un punct de control diferit față de una care se desfășoară prin mișcarea operatorului în apropierea unui produs deschis.
Locația intervenției operatorului este importantă, indiferent de tipul de expunere. În cazul în care intervenția are loc la distanță de punctul de expunere a produsului, limita de protecție locală poate fi trasată mai strâns în jurul procesului în sine. În cazul în care intervenția are loc în mod necesar la punctul de expunere sau în apropierea acestuia, limita trebuie să se extindă pentru a acoperi acea intervenție, ceea ce modifică configurația adecvată a echipamentului. În cele din urmă, fluxul de materiale și punctele sale de transfer determină unde trebuie amplasate, din punct de vedere geografic și nu doar funcțional, măsurile de control al transferului și limitele încăperilor — un proces cu un singur punct de intrare a materialelor prezintă o problemă de amplasare a limitelor diferită față de unul cu mai multe puncte de transfer care alimentează aceeași etapă deschisă.
Niciuna dintre aceste cinci întrebări nu poate primi un răspuns doar pe baza notei obținute la examenul de clasă, motiv pentru care rezolvarea lor în primul rând este ceea ce permite clasa camerei și alegerea echipamentului care trebuie justificate, nu doar presupuse.
Aplicarea măsurilor de control al contaminării sterile la etapele deschise și închise
În cazul în care o etapă a procesului este clasificată ca fiind sterilă, responsabilitatea privind controlul contaminării asociată acesteia nu se limitează la granițele echipamentului. O etapă sterilă necesită o strategie integrată la nivelul instalațiilor, echipamentelor, procedurilor, monitorizării și calificării — ceea ce înseamnă că echipamentul, în sine, nu poate asigura sterilizarea necesară procesului. Aceasta este o cerință structurală a procesării sterile: responsabilitatea este distribuită la nivelul întregului sistem, iar nicio componentă nu o îndeplinește independent de celelalte.
Diferența practică dintre etapele sterile deschise și cele închise constă în locul în care se concentrează această responsabilitate distribuită. Într-o etapă sterilă deschisă, măsurile de control privind instalația și echipamentele trebuie să mențină în mod activ condițiile de sterilitate față de mediul înconjurător pe toată durata expunerii, ceea ce înseamnă că monitorizarea și măsurile de control procedurale suportă o parte mai mare din sarcina continuă pe parcursul acelui interval de expunere. Într-o etapă sterilă închisă, bariera însăși își asumă o parte mai mare din această responsabilitate, iar măsurile de control la nivel de instalație se concentrează mai degrabă pe protejarea integrității barierei decât pe protejarea directă a produsului expus. Un proiect care tratează ambele tipuri de etape în mod identic — aplicând aceleași cerințe privind camera de compensare, bariera sau monitorizarea, indiferent dacă etapa este deschisă sau închisă — nu a stabilit încă care dintre aceste elemente îndeplinește efectiv rolul de protecție.
Această distincție modifică, de asemenea, ceea ce trebuie să demonstreze procesul de calificare. Pentru o etapă sterilă deschisă, calificarea trebuie să demonstreze că sistemul combinat format din instalație și echipamente menține condițiile de sterilitate în condițiile de expunere reală. Pentru o etapă sterilă închisă, calificarea trebuie să demonstreze că bariera în sine funcționează conform scopului prevăzut și că măsurile de control din jurul acesteia sunt suficiente pentru a proteja integritatea barierei, ceea ce reprezintă o demonstrație mai restrânsă, dar totuși necesară. În cazul în care un proiect înlocuiește o abordare de calificare cu alta fără a confirma tipul de etapă prezent, dovezile de calificare nu vor corespunde cerințelor reale ale procesului.
Obligația de sterilizare nu se reduce proporțional cu cât de mică sau de scurtă este expunerea deschisă; aceasta variază în funcție de faptul dacă etapa este deschisă sau închisă și de calea de contaminare pe care o generează această deschidere. O expunere deschisă de scurtă durată necesită totuși strategia completă distribuită corespunzătoare unei etape sterile deschise, deoarece fereastra de expunere în sine — și nu durata acesteia — este cea care definește efortul de control.
Distingerea între protecția produselor nesterile și controlul contaminării încrucișate
Procesele nesterile prezintă în continuare un risc de contaminare, însă acest risc nu este uniform în cadrul tuturor proceselor nesterile și nu trebuie considerat în mod implicit ca fiind o versiune mai puțin strictă a controlului sterilității. Se aplică două categorii distincte de risc, care nu sunt interschimbabile. Prima este protecția produsului: prevenirea degradării calității produsului prin contaminare provenită din încăpere sau de la operator, chiar și în cazul în care sterilitatea nu este o cerință. A doua este controlul contaminării încrucișate: prevenirea contaminării unui produs, material sau proces de către altul, ceea ce reprezintă un risc între procese, mai degrabă decât un risc între încăpere și un singur proces.
Un proces nesteril poate prezenta un risc semnificativ pentru protecția produsului, dar un risc redus de contaminare încrucișată, în cazul în care spațiul este ocupat exclusiv de o singură linie de producție. În schimb, un proces nesteril poate prezenta un risc grav de contaminare încrucișată, în timp ce riscul legat de protecția produsului pentru orice ciclu de producție este relativ ușor de gestionat, în cazul în care mai multe produse sau materiale trec prin echipamente comune sau prin spații comune. Proiectarea măsurilor de control având în vedere doar unul dintre aceste riscuri, pe motiv că celălalt a fost considerat a fi acoperit de aceleași măsuri, lasă riscul neacoperit nesoluționat.
Tot aici tentația de a copia cerințele specifice proceselor sterile capătă cele mai grave consecințe. O cerință privind camera de echilibrare, bariera sau monitorizarea de grad A/B, elaborată pentru o strategie de control al contaminării în mediu steril, nu este în mod automat relevantă pentru un proces nesteril, chiar și pentru unul cu un risc semnificativ de protecție a produsului sau de contaminare încrucișată. Dacă se aplică acea cerință, ea trebuie documentată și justificată în raport cu profilul de risc propriu al procesului nesteril — nu preluată în mod implicit doar pentru că echipa de proiect este mai familiarizată cu precedentele din mediul steril. În cazul în care riscul real al unui proces nesteril îl reprezintă contaminarea încrucișată între materiale, mai degrabă decât expunerea produsului la aerul din încăpere, măsurile de control relevante sunt cele care reglementează separarea materialelor, transferul acestora și dedicarea echipamentelor sau curățarea acestora între utilizări — nu clasificările fluxului de aer la nivel de încăpere împrumutate dintr-un context steril.
Prin urmare, întrebarea de proiectare pentru un proces nesteril nu este “cât de aproape de sterilitate trebuie să fie acesta”, ci “care dintre aceste două categorii de risc este efectiv prezentă și ce măsură de control abordează acea cale specifică”.”
Identificarea limitelor sistemelor locale de protecție, transfer, filtrare și ale sistemelor de încăperi
| Limita de control | Condiția proiectului utilizată pentru localizarea acestuia | Ce ar trebui să conțină pachetul de echipamente |
|---|---|---|
| Protecție locală | Punctele de expunere la produs și intervențiile operatorului | Unde începe și unde se termină protecția locală în jurul procesului selectat |
| Controlul transferului | Traseul materialelor și punctele de transfer | Unde începe și unde se termină controlul transferurilor |
| Filtrare | Filtrarea aleasă pentru proces | Unde începe și unde se termină filtrarea în raport cu echipamentele și sistemele din încăpere |
| Sistemul de camere | Clasa de cameră atribuită și limitele comenzilor locale și ale echipamentelor | Unde începe și unde se termină controlul sistemului de încăperi în raport cu pachetul de echipamente |
Odată stabilit profilul de risc al procesului, ansamblul de echipamente trebuie să indice unde începe și unde se termină, din punct de vedere fizic și funcțional, fiecare limită de control, deoarece aceste limite nu coincid în mod implicit cu marginile încăperii sau cu marginile unui singur echipament. Protecția locală se localizează prin raportare la punctele de expunere a produsului și la intervențiile operatorului identificate anterior — aceasta trebuie să acopere punctele specifice în care produsul este expus mediului înconjurător și punctele în care un operator intervine în apropierea respectivei expuneri, nu doar amprenta unității în care are loc procesul.
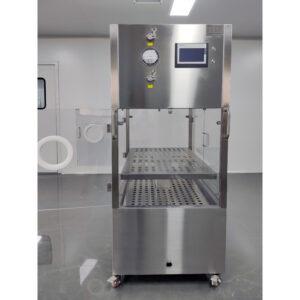
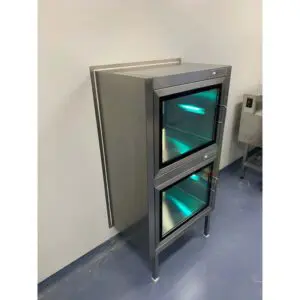
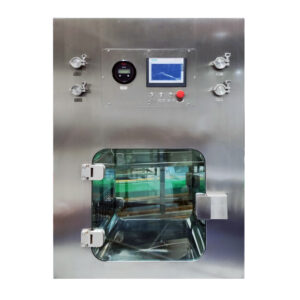
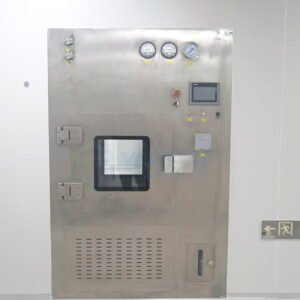
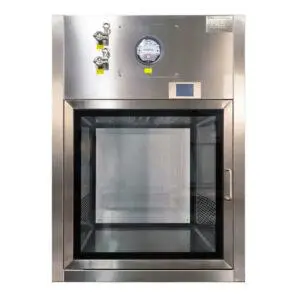
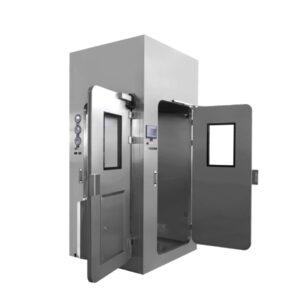
Controlul transferului este localizat diferit, în funcție de traseul materialului și de punctele sale de transfer, mai degrabă decât de punctele de expunere la produs. A limita de transfer faptul că se ia în considerare doar intrarea materialului primar, dar se ignoră un punct de transfer secundar care alimentează același proces, lasă deschisă o cale pe care limita de protecție locală nu a fost niciodată concepută să o acopere. Aici intervin familiile de echipamente precum: cutie de trecere sau compartimentele de transfer VHP îndeplinesc un rol bine definit, distinct de protecția locală: acestea reglementează în mod specific limita de transfer, iar amplasarea lor trebuie să corespundă cu locul în care traseul materialului traversează efectiv zonele cu niveluri diferite de control, nu doar cu locul în care configurația încăperii facilitează transferul.
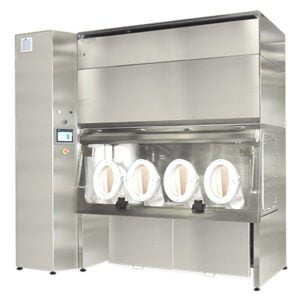
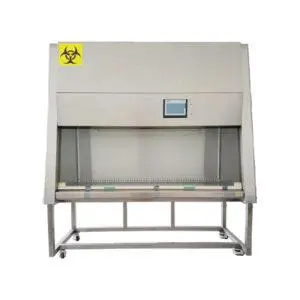
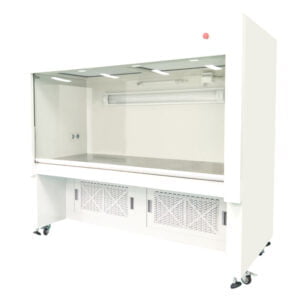
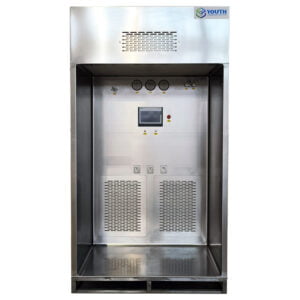
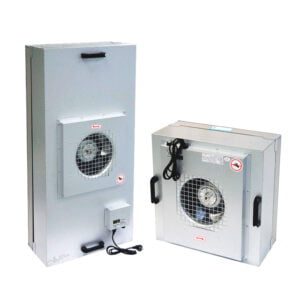
Filtrarea ridică o problemă specifică, distinctă atât de protecția locală, cât și de transfer: unde începe și unde se termină filtrarea în raport cu echipamentul și cu sistemul încăperii care îi furnizează aer. A unitate cu flux de aer laminar Asigurarea protecției localizate într-o zonă specifică a produsului îndeplinește un rol de filtrare diferit față de filtrarea la nivel de încăpere, care asigură alimentarea cu aer general a încăperii, chiar și în cazul în care ambele sunt prezente în același spațiu. Confundarea celor două poate determina echipa de proiect să presupună că performanța filtrării la nivel de încăpere înlocuiește protecția localizată pe care o unitate cu flux laminar de aer este menită să o asigure, în condițiile în care cele două deservesc puncte de expunere complet diferite.
Limitele sistemului de încăperi sunt stabilite în ultimul rând, în funcție de clasa atribuită încăperii și de limitele măsurilor locale de control și ale celor legate de echipamente care au fost deja implementate. Sistemul de încăperi este responsabil pentru mediul general din afara limitelor pe care protecția locală, controlul transferului și filtrarea le-au acoperit deja — nu pentru a compensa acolo unde celelalte limite au rămas nedefinite. O revizuire a proiectului ar trebui să poată identifica, pentru fiecare punct de expunere a produsului și fiecare punct de transfer de materiale, care dintre aceste patru limite este responsabilă, fără ca vreo lacună sau suprapunere să rămână neexplicată. Informațiile furnizate de echipa de proiect cu privire la punctele de expunere, punctele de transfer și clasa atribuită camerei sunt cele care permit desfășurarea acestei revizuiri limită cu limită în timpul revizuirii configurației, în loc să fie reconstituite ulterior pe baza selecției echipamentelor.
Integrarea echipamentelor și a sistemelor de control ale instalațiilor în procesele de calificare și monitorizare
Selectarea echipamentelor și proiectarea instalațiilor nu reprezintă punctul final al unei strategii de control al contaminării; acestea constituie elemente ale unui sistem interconectat care include, de asemenea, proceduri, monitorizare și calificare. Pentru un proces steril, această interconectare este o cerință structurală — strategia trebuie să demonstreze că instalațiile, echipamentele, procedurile, monitorizarea și calificarea funcționează împreună, nu că fiecare element îndeplinește în mod independent propriile specificații. O unitate FFU sau o componentă de filtrare poate funcționa corect în mod izolat și totuși să nu poată susține procesul steril dacă regimul de monitorizare din jurul acesteia nu a fost proiectat pentru a detecta modurile de defectare relevante pentru locul în care se află echipamentul respectiv în cadrul procesului.
Aceasta înseamnă că dovezile de calificare trebuie interpretate în raport cu limitele specifice pe care le ocupă echipamentul, stabilite anterior. Echipamentele calificate doar ca unități independente nu demonstrează că combinația instalație-echipament-procedură-monitorizare funcționează conform cerințelor procesului steril; această legătură trebuie demonstrată la nivel de sistem, motiv pentru care planificarea calificării trebuie să țină cont de clasificarea etapelor deschise/închise ale procesului și de punctele de expunere a produsului, în loc să trateze calificarea ca pe o listă de verificare generică a echipamentelor.
În cazul proceselor nesterile, se aplică aceeași logică de corelare, dar pe baza unor riscuri diferite. Monitorizarea riscului de contaminare încrucișată nesterilă trebuie concepută în funcție de punctele de separare a materialelor și de transfer relevante pentru respectivul risc, nu în funcție de punctele de monitorizare a particulelor din aer specificate în cazul unui proces steril. În cazul în care planul de monitorizare al unui proces nesteril este elaborat prin adaptarea unui șablon de monitorizare pentru procese sterile, planul rezultat poate monitoriza puncte care nu se află pe traseul real al riscului asociat procesului nesteril, lăsând în același timp nemonitorizate traseele reale de contaminare încrucișată sau de protecție a produsului.
Implicația practică este că planificarea monitorizării și a calificării nu poate fi finalizată doar pe baza specificațiilor echipamentelor. Acestea depind de aceeași clasificare a procesului — puncte de expunere, cerințe de sterilitate, cale de contaminare, locația intervenției, fluxul de materiale — care a determinat inițial limitele de control. În cazul în care această clasificare se modifică pe parcursul unui proiect, de exemplu deoarece o etapă considerată inițial ca fiind închisă este reproiectată ca fiind deschisă, planul de monitorizare și calificare elaborat pe baza clasificării inițiale nu mai corespunde procesului și trebuie reevaluat în raport cu noua limită.
Dovezi de proiectare care justifică fiecare martor steril sau nesteril
| Sursa probelor | Utilizare acceptată în justificarea proiectului | Limita probelor |
|---|---|---|
| EU GMP Anexa 1 | Integrarea instalațiilor, echipamentelor, procedurilor, monitorizării și calificării în cadrul unei strategii de control al contaminării pentru produsele medicamentoase sterile | Utilizarea produselor nesterile trebuie documentată și justificată |
| ISO 14644-4:2022 | Asigurarea respectării cerințelor privind camerele sterile pe parcursul etapelor de proiectare, construcție, punere în funcțiune și verificare | Nu impune o anumită tehnologie de proces sau un standard farmaceutic |
| ICH Q9(R1) | Sprijinirea evaluării, controlului, comunicării și analizării sistematice a riscurilor legate de calitatea produselor farmaceutice | Este un cadru de gestionare a riscurilor și nu stabilește valori specifice pentru camerele sterile sau echipamente |
Fiecare decizie de proiectare luată în cadrul acestui proces — clasificarea procesului, aplicarea sau neaplicarea măsurilor de control al contaminării în condiții de sterilitate, separarea protecției produsului de riscul de contaminare încrucișată și stabilirea limitelor de control — necesită dovezi care să o justifice, iar aceste dovezi trebuie să corespundă domeniului de aplicare al deciziei pe care o susțin. EU GMP Anexa 1 susține strategia de control al contaminării la nivelul întregii unități, care leagă între ele unitățile, echipamentele, procedurile, monitorizarea și calificarea, în mod specific pentru produsele medicamentoase sterile; utilizarea acesteia pentru a justifica un control aplicat unui proces nesteril necesită ca aplicarea să fie documentată și justificată în mod specific, întrucât domeniul de aplicare al Anexei 1 nu se extinde automat la produsele nesterile.
ISO 14644-4:2022 susține o altă parte a justificării: cerințele privind camerele curate pe parcursul etapelor de proiectare, construcție, punere în funcțiune și verificare. Acest standard abordează modul în care o cameră curată este construită și verificată, dar nu prescrie ce tehnologie de proces se aplică sau ce clasă farmaceutică necesită un anumit proces — această determinare trebuie să rezulte din activitatea de clasificare a proceselor efectuată anterior, nu din standardul de construcție în sine. O echipă de proiect care invocă standardul ISO 14644-4 ca justificare pentru un anumit grad al camerei a depășit limitele susținute de acest standard; acesta justifică parcursul proiectare-construcție-verificare, nu atribuirea gradului.
ICH Q9(R1) susține cadrul de evaluare a riscurilor care stă la baza acestor decizii — evaluarea sistematică, controlul, comunicarea și revizuirea riscurilor legate de calitatea produselor farmaceutice — dar nu stabilește în sine valorile pentru camerele sterile sau specificațiile echipamentelor. Este metoda prin care o echipă de proiect poate structura deciziile privind clasificarea și stabilirea limitelor descrise mai sus, nu o sursă a valorilor specifice care rezultă din aplicarea acelei metode.
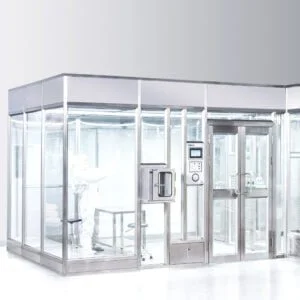
A corela fiecare decizie cu dovezile care o susțin efectiv înseamnă o strategie de control al contaminării sterile O decizie face referire la Anexa 1 în cadrul domeniului său de aplicare declarat, o decizie privind proiectarea și verificarea unei încăperi face referire la ISO 14644-4 în cadrul domeniului său de aplicare privind construcția și verificarea, iar o decizie privind procesul de evaluare a riscurilor face referire la ICH Q9(R1) ca cadru de referință, și nu ca rezultat. În cazul în care documentația unui proiect citează una dintre aceste surse pentru o concluzie care depășește domeniul de aplicare declarat — de exemplu, o citare a Anexei 1 utilizată pentru a justifica un control nesteril fără documentație separată sau o citare a standardului ISO 14644-4 utilizată pentru a justifica atribuirea unui grad specific — această discrepanță este exact ceea ce ar trebui să identifice o revizuire a proiectului înainte ca pachetul de echipamente, inclusiv orice cameră curată modulară pentru industria farmaceutică, configurația camerei de transfer sau a unității cu flux laminar de aer propusă pentru proiect este considerată validată în raport cu riscul de proces pe care este menită să îl abordeze.
Întrebări frecvente
Q: Se poate aplica aceeași abordare de proiectare a camerei curate atât pentru procesele sterile, cât și pentru cele nesterile?
A: Numai în cazul în care măsurile de control sunt justificate pentru fiecare proces. Clasificați expunerea produsului, cerințele de sterilitate, căile de contaminare, intervențiile operatorilor și fluxul de materiale înainte de a atribui clasele de cameră sau de a decide unde sunt necesare măsuri de protecție locale și măsuri de control la nivel de cameră.
Q: Când ar trebui aplicate cerințele privind controlul contaminării sterile într-o zonă nesterilă?
A: Aplicați un control steril specific numai atunci când relevanța acestuia pentru produsul nesteril sau riscul de contaminare încrucișată este documentată. Nu aplicați în mod automat cerințele de grad A/B privind camerele de echilibrare, barierele sau monitorizarea într-un proces nesteril fără o astfel de justificare.
Q: Ce informații despre proiect trebuie pregătite înainte de a compara opțiunile privind camerele sterile și echipamentele?
A: Elaborați o hartă a procesului care să prezinte etapele deschise și închise, punctele de expunere a produsului, intervențiile operatorilor, căile de contaminare, traseele materialelor și punctele de transfer. Aceste informații ajută la definirea punctelor de început și de sfârșit ale unei camere curate modulare, ale unui sistem local de protecție a fluxului de aer, ale echipamentelor de transfer, ale sistemului de filtrare sau ale unui sistem de cameră.
Q: Cum poate un cumpărător să prevină apariția unor neconcordanțe între comenzile echipamentelor locale și sistemul camerei?
A: Se impune ca pachetul de echipamente să delimiteze limitele protecției locale, ale controalelor de transfer, ale filtrării și ale controlului sistemului de încăperi pentru procesul selectat. Apoi, aceste limite trebuie corelate cu prevederile relevante ale instalației, cu procedurile, cu activitățile de monitorizare și cu cele de calificare.
Q: Ce dovezi sunt necesare pentru a justifica strategia finală de control?
A: Asociați fiecare măsură de control cu un risc de proces bine definit și utilizați fiecare competență numai în cadrul domeniului său de aplicare. Anexa 1 la GMP UE susține o strategie de control al contaminării sterile, standardul ISO 14644-4 susține proiectarea camerelor sterile prin verificare, iar ICH Q9(R1) susține procesul de evaluare a riscurilor legate de calitate; niciunul dintre acestea nu furnizează, în mod individual, clasele de cameră sterilă sau valorile echipamentelor specifice proiectului.