Attribuer un niveau de salle avant même que le processus lui-même n’ait été classé inverse l’ordre sur lequel repose en réalité la conception d’une salle blanche. Ce sont l’objectif de protection, l’exigence de stérilité et la voie de contamination de chaque étape du processus qui déterminent les contrôles à appliquer — et non l’inverse. C’est en se trompant sur cet ordre que des contrôles de type stérile sont transposés dans des processus non stériles, ou qu’un risque de contamination croisée non stérile n’est pas pris en compte parce que le niveau de salle semblait adéquat sur le papier.
Différences en matière de risques liés aux processus à définir avant d'attribuer des notes aux salles
| Question relative à la classification des processus | Constat à établir | Décision de conception sur laquelle elle s'appuie |
|---|---|---|
| Visibilité des produits | Si le produit est exposé et si chaque étape se déroule à l'air libre ou en milieu fermé | Lorsque la protection locale ou le contrôle au niveau de la pièce doit couvrir le processus |
| Exigence de stérilité | Quelles étapes nécessitent un traitement stérile et lesquelles ne le nécessitent pas ? | Si les mesures de contrôle de la contamination en milieu stérile s'appliquent |
| Voie de contamination | La voie de contamination associée à chaque étape du processus | Quelle limite de contrôle doit concerner cet itinéraire ? |
| Intervention de l'opérateur | Lorsque des mesures sont prises en cas d'exposition à un produit | La question de savoir si la limite de protection locale doit inclure l'intervention |
| Flux de matières | L'itinéraire logistique et ses points de transbordement | Où il faut placer les commandes de transfert et les limites des pièces |
Un procédé ne peut être associé à un équipement ou à un niveau de classe de salle tant que ses conditions d’exposition ne sont pas connues avec suffisamment de précision pour décrire par où la contamination pourrait effectivement pénétrer dans le produit. Cela commence par l’identification des points où le produit est exposé à l’environnement de la salle et par la détermination du caractère ouvert ou fermé de chaque étape du procédé. Une étape ouverte, où le produit ou une surface critique est directement exposé à l’air ambiant, présente une voie de contamination différente de celle d’une étape fermée, où une barrière ou une enceinte sépare déjà le produit de l’environnement environnant. Les considérer comme équivalentes sous prétexte qu’elles se déroulent dans la même salle revient à ignorer le mécanisme qui détermine réellement le risque.
L'exigence de stérilité est une question distincte de celle de l'exposition. Un processus peut impliquer une manipulation à ciel ouvert sans pour autant être un processus stérile, et une étape fermée peut tout de même s'inscrire dans un processus stérile si une étape en amont ou en aval l'exige. Confondre ces deux conditions conduit soit à une spécification excessive des mesures de contrôle pour une étape non stérile, soit à une spécification insuffisante pour une étape stérile. La voie de contamination propre à chaque étape — qu’elle soit aérienne, par transfert de surface, liée au personnel ou liée au matériel — précise davantage quelle barrière doit y faire face ; une voie de contamination passant par un transfert de matériel nécessite un point de contrôle différent de celui d’une voie passant par les mouvements d’un opérateur à proximité d’un produit à l’air libre.
L'emplacement de l'intervention de l'opérateur a son importance, quel que soit le type d'exposition. Lorsque l'intervention a lieu loin du point d'exposition au produit, la limite de protection locale peut être définie de manière plus restrictive autour du processus lui-même. Lorsque l'intervention a nécessairement lieu au niveau ou à proximité du point d'exposition, la limite doit s'étendre pour couvrir cette intervention, ce qui modifie la configuration d'équipement appropriée. Enfin, le flux de matières et ses points de transfert déterminent où les contrôles de transfert et les limites des locaux doivent être situés géographiquement, et pas seulement fonctionnellement : un procédé comportant un seul point d’entrée de matière pose un problème de placement des limites différent de celui d’un procédé comportant plusieurs points de transfert alimentant la même étape ouverte.
Aucune de ces cinq questions ne peut trouver de réponse en se basant uniquement sur la note obtenue en classe ; c’est pourquoi c’est en y apportant d’abord une réponse que l’on peut choix du type de salle et des équipements qui doivent être justifiées plutôt que supposées.
Application des mesures de contrôle de la contamination stérile aux étapes ouvertes et fermées
Lorsqu’une étape de processus est classée comme stérile, l’obligation de contrôle de la contamination qui y est associée ne s’arrête pas aux limites de l’équipement. Une étape stérile nécessite une stratégie cohérente couvrant l’ensemble des installations, des équipements, des procédures, de la surveillance et de la qualification — ce qui signifie que l’équipement à lui seul ne peut garantir la stérilité requise par le processus. Il s’agit là d’une exigence structurelle du traitement stérile : cette obligation est répartie sur l’ensemble du système, et aucun élément ne peut s’en acquitter indépendamment des autres.
La différence pratique entre les étapes stériles ouvertes et fermées réside dans la répartition de cette responsabilité. Dans une étape stérile ouverte, les contrôles relatifs aux locaux et aux équipements doivent maintenir activement les conditions de stérilité vis-à-vis de l’environnement extérieur tant que l’exposition dure, ce qui signifie que la surveillance et les contrôles procéduraux assument une plus grande part de la charge continue pendant cette période d’exposition. Dans une étape stérile fermée, c’est la barrière elle-même qui assume une plus grande partie de cette responsabilité, et les contrôles au niveau de l’installation visent davantage à protéger l’intégrité de la barrière qu’à protéger directement le produit exposé. Une conception qui traite les deux types d’étapes de manière identique — en appliquant les mêmes exigences en matière de sas, de barrière ou de surveillance, que l’étape soit ouverte ou fermée — n’a pas encore déterminé quelle barrière assure réellement la fonction de protection.
Cette distinction modifie également ce que la qualification doit démontrer. Pour une étape stérile ouverte, la qualification doit montrer que le système combiné « installation et équipement » maintient les conditions de stérilité dans les conditions d’exposition réelles. Pour une étape stérile fermée, la qualification doit démontrer que la barrière elle-même fonctionne comme prévu et que les contrôles de l’installation qui l’entourent sont suffisants pour protéger son intégrité, ce qui constitue une démonstration plus restreinte mais néanmoins nécessaire. Lorsqu’un projet substitue une approche de qualification à l’autre sans vérifier de quel type d’étape il s’agit, les preuves de qualification ne correspondront pas aux exigences réelles du processus.
L'obligation de stérilité ne diminue pas proportionnellement à la taille ou à la durée de l'exposition ouverte ; elle dépend du fait que l'étape soit ouverte ou fermée et de la voie de contamination que cette ouverture engendre. Une exposition ouverte de courte durée nécessite tout de même la mise en œuvre intégrale de la stratégie de répartition adaptée à une étape stérile ouverte, car c'est la fenêtre d'exposition elle-même — et non sa durée — qui détermine la charge de contrôle.
Distinction entre la protection des produits non stériles et la prévention de la contamination croisée
Les procédés non stériles comportent toujours un risque de contamination, mais ce risque n’est pas uniforme d’un procédé à l’autre et il ne faut pas considérer par défaut qu’il s’agit d’une version allégée des contrôles stériles. Deux catégories de risques distinctes s’appliquent, et elles ne sont pas interchangeables. La première concerne la protection du produit : il s’agit d’empêcher que la contamination provenant de la salle ou de l’opérateur n’altère la qualité du produit, même lorsque la stérilité n’est pas une exigence. La seconde concerne le contrôle de la contamination croisée : il s’agit d’empêcher qu’un produit, un matériau ou un procédé n’en contamine un autre, ce qui constitue un risque entre les procédés plutôt qu’un risque entre la salle et un procédé isolé.
Un processus non stérile peut présenter un risque important pour la protection du produit, tout en comportant un faible risque de contamination croisée, dès lors qu’une seule gamme de produits occupe l’espace à un moment donné. À l’inverse, un processus non stérile peut présenter un risque sérieux de contamination croisée, alors que le risque lié à la protection du produit pour un cycle de production donné est relativement simple à gérer, lorsque plusieurs produits ou matières transitent par des équipements communs ou partagent un même espace. Concevoir des contrôles axés uniquement sur l’un de ces risques, en partant du principe que l’autre est couvert par les mêmes mesures, revient à laisser le risque non couvert sans solution.
C'est également là que la tentation de reproduire les exigences propres aux procédés stériles prend toute son importance. Une exigence relative à un sas de classe A/B, à une barrière ou à la surveillance, élaborée dans le cadre d’une stratégie de contrôle de la contamination stérile, n’est pas automatiquement pertinente pour un processus non stérile, même si celui-ci présente un risque significatif en matière de protection du produit ou de contamination croisée. Si cette exigence est appliquée, elle doit être documentée et justifiée au regard du profil de risque propre au processus non stérile — et non pas reprise par défaut simplement parce que l’équipe de projet connaît mieux les précédents stériles. Lorsque le risque réel d’un processus non stérile réside dans la contamination croisée entre les matières plutôt que dans l’exposition du produit à l’air ambiant, les contrôles pertinents sont ceux qui régissent la séparation des matières, leur transfert, ainsi que la réservation des équipements ou leur nettoyage entre deux utilisations — et non les classifications de flux d’air de niveau « salle » empruntées à un contexte stérile.
La question à se poser concernant la conception d’un procédé non stérile n’est donc pas “ dans quelle mesure ce procédé doit-il se rapprocher de la stérilité ? ”, mais “ laquelle de ces deux catégories de risques est réellement présente, et quelle mesure de contrôle permet de traiter cette voie spécifique ? ”.”
Détermination des limites des systèmes locaux de protection, de transfert, de filtration et des systèmes par pièce
| Limite de contrôle | Condition du projet utilisée pour le localiser | Ce que doit indiquer la liste des équipements |
|---|---|---|
| Protection locale | Points d'exposition au produit et interventions de l'opérateur | Où commence et où s'arrête la protection locale autour du processus sélectionné |
| Contrôle des transferts | Itinéraire du transport des matériaux et points de transfert | Où commence et où s'arrête le contrôle des transferts ? |
| Filtration | Filtration choisie pour le procédé | Où commence et où finit la filtration par rapport aux équipements et aux systèmes de la pièce ? |
| Système de gestion des salles | Classe d'ambiance attribuée et limites des contrôles locaux et des contrôles par équipement | Où commence et où s'arrête la gestion du système de pièce par rapport à l'ensemble d'équipements ? |
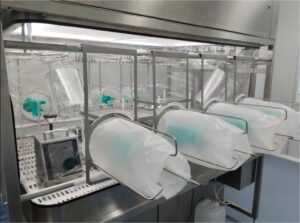
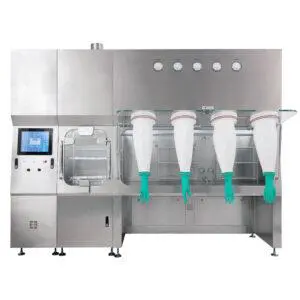
Une fois le profil de risque du procédé établi, l’ensemble des équipements doit indiquer où commence et où finit physiquement et fonctionnellement chaque limite de contrôle, car ces limites ne coïncident pas nécessairement avec les contours de la pièce ou ceux d’un équipement particulier. La protection locale est localisée par rapport aux points d’exposition du produit et aux interventions de l’opérateur identifiés précédemment — elle doit couvrir les points spécifiques où le produit est exposé à l’environnement et les points où un opérateur intervient à proximité de cette exposition, et non pas simplement l’empreinte au sol de l’unité dans laquelle le procédé se déroule.
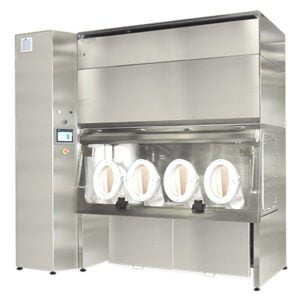
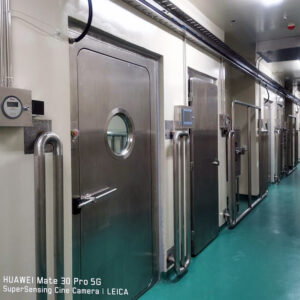
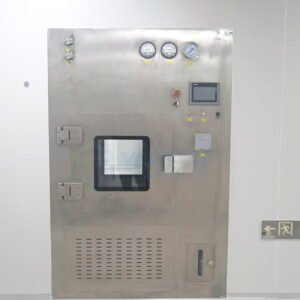
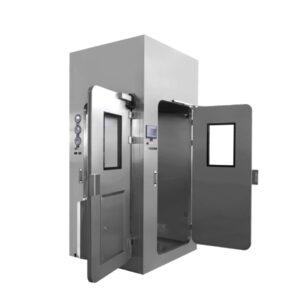
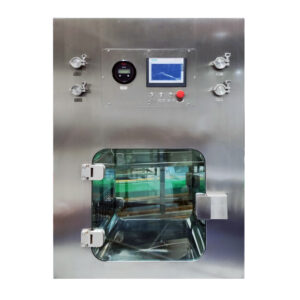
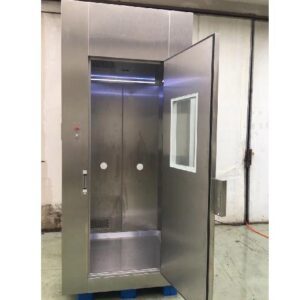
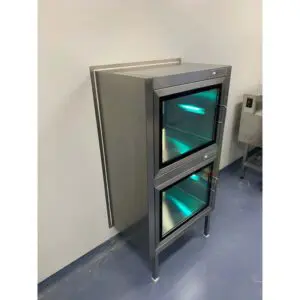
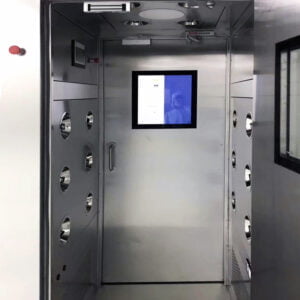
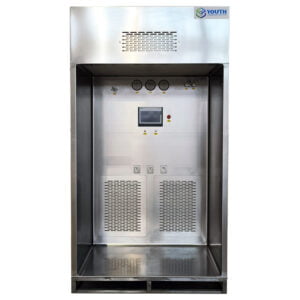
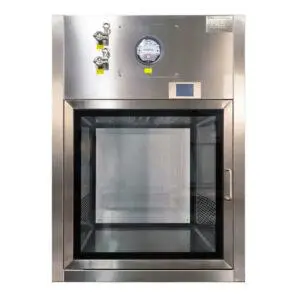
Le contrôle des transferts est organisé différemment : il s'appuie sur le circuit logistique des matières et ses points de transfert plutôt que sur les points d'exposition au produit. A limite de transfert Le fait de ne prendre en compte que l'entrée principale de matière première tout en ignorant un point de transfert secondaire alimentant le même processus laisse une faille que la limite de protection locale n'a jamais été conçue pour couvrir. C'est là qu'interviennent des familles d'équipements telles que les boîte de passage ou les sas VHP jouent un rôle bien défini, distinct de la protection locale : ils régissent spécifiquement la limite de transfert, et leur emplacement doit correspondre à l’endroit où le circuit de circulation des matériaux traverse effectivement des zones de contrôle différentes, et non pas simplement là où la configuration des locaux facilite le transfert.
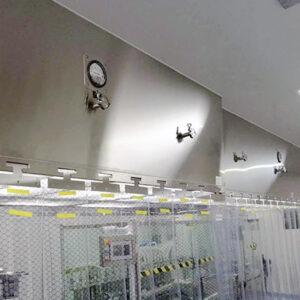
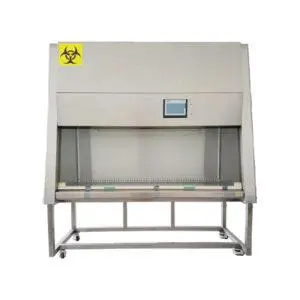
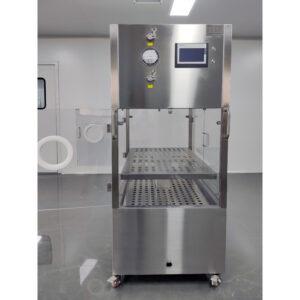
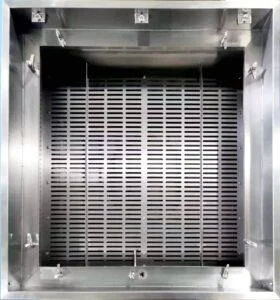
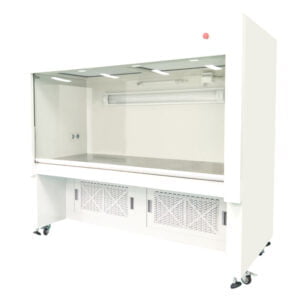
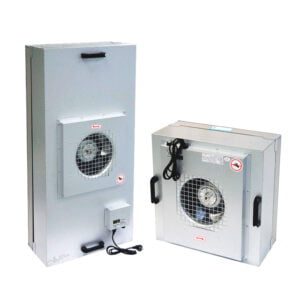
La filtration soulève une question spécifique, distincte à la fois de la protection locale et du transfert : où commence et où finit la filtration par rapport à l'équipement et au système de ventilation de la pièce qui l'alimente en air ? A unité de flux d'air laminaire La protection localisée d'une zone de production remplit une fonction de filtration différente de celle de la filtration au niveau de la pièce, qui assure l'alimentation en air de l'ensemble de la pièce, même lorsque les deux systèmes coexistent dans un même espace. Confondre ces deux concepts peut amener une équipe de projet à supposer que les performances de filtration au niveau de la pièce se substituent à la protection localisée qu'une unité à flux laminaire est censée fournir, alors que ces deux systèmes interviennent sur des points d'exposition totalement distincts.
Les limites du système de salle sont définies en dernier lieu, en fonction du niveau de classe attribué à la salle et des limites des contrôles locaux et des contrôles liés aux équipements déjà mis en place. Le système de salle est chargé de réguler l’environnement général en dehors des limites déjà couvertes par la protection locale, le contrôle des transferts et la filtration — et non de compenser là où ces autres limites n’ont pas été définies. Une revue de conception doit permettre d’identifier, pour chaque point d’exposition au produit et chaque point de transfert de matière, laquelle de ces quatre limites est responsable, sans laisser de lacune ni de chevauchement inexpliqué. Les informations fournies par l’équipe de projet concernant les points d’exposition, les points de transfert et la classe de salle attribuée permettent de mener cette revue limite par limite lors de la revue de configuration, plutôt que de devoir les reconstituer a posteriori à partir du choix des équipements.
Intégration des équipements et des systèmes de contrôle des installations aux processus de qualification et de surveillance
Le choix des équipements et la conception des installations ne constituent pas le point d’aboutissement d’une stratégie de contrôle de la contamination ; il s’agit d’éléments constitutifs d’un système interconnecté qui inclut également les procédures, la surveillance et la qualification. Pour un procédé stérile, cette interconnexion est une exigence structurelle : la stratégie doit démontrer que les installations, les équipements, les procédures, la surveillance et la qualification fonctionnent de concert, et non pas que chaque élément réponde indépendamment à ses propres spécifications. Une unité de filtration (FFU) ou un composant de filtration peut fonctionner correctement de manière isolée tout en ne parvenant pas à garantir le processus stérile si le dispositif de surveillance qui l’entoure n’a pas été conçu pour détecter les modes de défaillance pertinents pour l’emplacement de cet équipement dans le processus.
Cela signifie que les preuves de qualification doivent être interprétées à la lumière des limites spécifiques de l’équipement, établies précédemment. Un équipement qualifié uniquement en tant qu’unité autonome ne démontre pas que la combinaison installation-équipement-procédure-surveillance fonctionne conformément aux exigences du processus de stérilisation ; ce lien doit être démontré au niveau du système, c’est pourquoi la planification de la qualification doit se référer à la classification des étapes ouvertes/fermées du processus et à ses points d’exposition au produit, plutôt que de traiter la qualification comme une simple liste de contrôle générique de l’équipement.
Pour les procédés non stériles, la même logique de mise en relation s’applique, mais sur la base d’une évaluation des risques différente. La surveillance d’un risque de contamination croisée non stérile doit être conçue autour de la ségrégation des matériaux et des points de transfert pertinents pour ce risque, et non autour des points de surveillance des particules en suspension dans l’air que spécifierait un procédé stérile. Lorsqu’un plan de surveillance d’un processus non stérile est élaboré en adaptant un modèle de surveillance stérile, le plan qui en résulte peut prévoir la surveillance de points qui ne correspondent pas au parcours réel du risque dans le processus non stérile, tout en laissant sans surveillance le véritable parcours de contamination croisée ou de protection du produit.
En pratique, cela signifie que la planification de la surveillance et de la qualification ne peut être finalisée sur la seule base des spécifications des équipements. Elle dépend de la même classification des processus — points d’exposition, exigences de stérilité, voie de contamination, lieu d’intervention, flux de matières — qui a déterminé les limites de contrôle au départ. Lorsque cette classification change au cours d’un projet, par exemple parce qu’une étape initialement considérée comme fermée est redéfinie comme ouverte, le plan de surveillance et de qualification élaboré sur la base de la classification d’origine ne correspond plus au processus et doit être réévalué au regard des nouvelles limites.
Justification, sur le plan de la conception, de chaque contrôle stérile ou non stérile
| Source des éléments de preuve | Utilisation prise en charge dans la justification de la conception | Limite de la preuve |
|---|---|---|
| Annexe 1 des BPF de l'UE | Intégrer les installations, les équipements, les procédures, la surveillance et la qualification dans le cadre d'une stratégie de contrôle de la contamination pour les médicaments stériles | L'utilisation sur des produits non stériles doit être documentée et justifiée |
| ISO 14644-4:2022 | Respecter les exigences relatives aux salles blanches tout au long des phases de conception, de construction, de mise en service et de vérification | Elle ne prescrit ni technologie de procédé ni qualité pharmaceutique |
| ICH Q9(R1) | Favoriser l'évaluation, la maîtrise, la communication et l'analyse systématiques des risques liés à la qualité des produits pharmaceutiques | Il s'agit d'un cadre de gestion des risques qui ne définit pas de valeurs spécifiques pour les salles blanches ou les équipements. |
Chaque décision de conception prise dans le cadre de ce processus — classification du processus, application ou non de mesures de contrôle de la contamination stérile, distinction entre la protection du produit et le risque de contamination croisée, et définition des limites de contrôle — doit s'appuyer sur des éléments probants pour la justifier, et ces éléments doivent correspondre à la portée de la décision qu'ils étayent. Annexe 1 des BPF de l'UE soutient la stratégie de maîtrise de la contamination à l'échelle de l'établissement, qui relie les installations, les équipements, les procédures, la surveillance et la qualification spécifiquement pour les médicaments stériles ; son utilisation pour justifier une mesure de maîtrise appliquée à un procédé non stérile nécessite que cette application soit documentée et justifiée en fonction de ses propres critères, car le champ d'application de l'annexe 1 ne s'étend pas automatiquement aux produits non stériles.
ISO 14644-4:2022 soutient un autre aspect de la justification : les exigences relatives aux salles blanches tout au long de la conception, de la construction, de la mise en service et de la vérification. Cette norme traite de la manière dont une salle blanche est construite et vérifiée, mais elle ne prescrit pas quelle technologie de procédé s'applique ni quelle classe pharmaceutique un procédé donné requiert — cette détermination doit découler du travail de classification des procédés effectué en amont, et non de la norme de construction elle-même. Une équipe de projet invoquant la norme ISO 14644-4 pour justifier une classe spécifique de salle va au-delà de ce que cette norme prévoit ; celle-ci justifie en effet le processus de conception-construction-vérification, et non l’attribution d’une classe.
ICH Q9(R1) soutient le cadre d'évaluation des risques qui sous-tend ces décisions — évaluation systématique, maîtrise, communication et révision des risques liés à la qualité pharmaceutique — mais ne définit pas lui-même les valeurs relatives aux salles blanches ni les spécifications des équipements. Il s'agit de la méthode permettant à une équipe de projet de structurer les décisions de classification et de délimitation décrites ci-dessus, et non d'une source des valeurs spécifiques résultant de l'application de cette méthode.
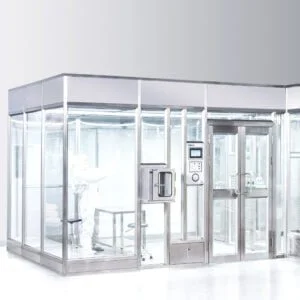
Associer chaque décision aux éléments de preuve qui la corroborent réellement implique de stratégie de contrôle de la contamination stérile Une décision fait référence à l’annexe 1 dans le cadre de son champ d’application déclaré ; une décision relative à la conception et à la vérification d’une salle fait référence à la norme ISO 14644-4 dans le cadre de son champ d’application en matière de construction et de vérification ; et une décision relative au processus d’évaluation des risques fait référence à la norme ICH Q9(R1) en tant que cadre de référence plutôt qu’en tant que résultat. Lorsqu’une documentation de projet cite l’une de ces sources pour étayer une conclusion sortant du champ d’application indiqué — par exemple, une référence à l’annexe 1 utilisée pour justifier un contrôle non stérile sans documentation distincte, ou une référence à la norme ISO 14644-4 utilisée pour justifier l’attribution d’un niveau spécifique —, cette lacune est précisément ce qu’un examen de conception doit identifier avant que l’ensemble des équipements, y compris tout salle blanche modulaire destinée à l'industrie pharmaceutique, la configuration de la chambre de transfert ou de l'unité à flux laminaire proposée pour le projet est considérée comme validée au regard du risque de processus qu'elle est censée traiter.
Questions fréquemment posées
Q : Les procédés stériles et non stériles peuvent-ils suivre la même approche en matière de conception des salles blanches ?
A : Uniquement lorsque les mesures de contrôle sont justifiées pour chaque processus. Il convient de classer l'exposition des produits, les exigences de stérilité, les voies de contamination, les interventions des opérateurs et les flux de matières avant d'attribuer des classes de salle ou de déterminer où des mesures de protection locales et des contrôles au niveau de la salle sont nécessaires.
Q : Dans quels cas faut-il appliquer les exigences en matière de contrôle de la contamination stérile à une zone non stérile ?
A : N'appliquez un contrôle stérile spécifique que si sa pertinence par rapport au produit non stérile ou au risque de contamination croisée est documentée. Ne transposez pas systématiquement les exigences de grade A/B relatives aux sas, aux barrières ou à la surveillance dans un processus non stérile sans cette justification.
Q : Quelles informations relatives au projet faut-il préparer avant de comparer les différentes options de salles blanches et d'équipements ?
A : Élaborez un schéma de processus indiquant les étapes ouvertes et fermées, les points d'exposition au produit, les interventions de l'opérateur, les voies de contamination, les parcours des matériaux et les points de transfert. Ces informations permettent de déterminer où doivent commencer et se terminer une salle blanche modulaire, une protection locale par flux d'air, un équipement de transfert, un système de filtration ou un système de salle.
Q : Comment un acheteur peut-il éviter les incompatibilités entre les commandes des équipements locaux et le système de gestion technique du bâtiment ?
A : Exigez que l'ensemble d'équipements permette de définir les limites de la protection locale, des contrôles de transfert, de la filtration et de la commande du système de la salle pour le procédé sélectionné. Reliez ensuite ces limites aux dispositions, procédures, activités de surveillance et de qualification applicables à l'installation.
Q : Quels éléments probants sont nécessaires pour justifier la stratégie de contrôle définitive ?
A : Associez chaque mesure de contrôle à un risque de processus défini et n'utilisez chaque autorité que dans les limites de son champ d'application. L'annexe 1 des BPF de l'UE soutient une stratégie de contrôle de la contamination stérile, la norme ISO 14644-4 soutient la conception des salles blanches par le biais de la vérification, et la norme ICH Q9(R1) soutient le processus de gestion des risques liés à la qualité ; aucune de ces normes ne fournit à elle seule les classes de salles blanches ou les valeurs d'équipement spécifiques à un projet.