Atribuir uma classificação de sala antes que o próprio processo tenha sido classificado inverte a ordem da qual o projeto de uma sala limpa realmente depende. O objetivo de proteção, o requisito de esterilidade e a via de contaminação de cada etapa do processo determinam quais controles se aplicam — e não o contrário. Errar nessa sequência é o que faz com que controles próprios de ambientes estéreis sejam copiados para processos não estéreis, ou que um risco de contaminação cruzada em ambientes não estéreis seja deixado de lado porque a classificação da sala parecia adequada no papel.
Diferenças de risco do processo a serem definidas antes da atribuição de notas às salas
| Pergunta sobre classificação de processos | Conclusão a ser estabelecida | Decisão de projeto que ela orienta |
|---|---|---|
| Exposição do produto | Se o produto fica exposto e se cada etapa é aberta ou fechada | Nos casos em que a proteção local ou o controle por sala devem abranger o processo |
| Requisito de esterilidade | Quais etapas exigem processamento estéril e quais são não estéreis? | Se as medidas de controle de contaminação em ambiente estéril são aplicáveis |
| Via de contaminação | A via de contaminação relevante para cada etapa do processo | Qual limite de controle deve abranger essa rota? |
| Intervenção do operador | Quando ocorre uma intervenção relacionada à exposição ao produto | Se o limite da proteção local deve incluir a intervenção |
| Fluxo de materiais | A rota de transporte de materiais e seus pontos de transferência | Onde devem ser colocados os controles de transferência e os limites das salas |
Um processo não pode ser associado a um equipamento ou a um nível de sala até que suas condições de exposição sejam conhecidas com detalhes suficientes para descrever por onde a contaminação poderia realmente entrar no produto. Isso começa com a identificação de onde o produto fica exposto ao ambiente da sala e se cada etapa do processo é aberta ou fechada. Uma etapa aberta, na qual o produto ou uma superfície crítica fica diretamente exposta ao ar da sala, apresenta uma via de contaminação diferente daquela de uma etapa fechada, na qual uma barreira ou compartimento já separa o produto do ambiente ao redor. Tratar essas etapas como equivalentes apenas porque ocorrem na mesma sala ignora o mecanismo que realmente determina o risco.
A exigência de esterilidade é uma questão distinta da exposição. Um processo pode envolver manuseio aberto sem ser um processo estéril, e uma etapa fechada ainda pode fazer parte de um processo estéril se uma etapa anterior ou posterior assim o exigir. Confundir essas duas condições leva à especificação excessiva de controles para uma etapa não estéril ou à especificação insuficiente para uma etapa estéril. A via de contaminação relevante para cada etapa — seja por ar, por transferência de superfície, associada ao pessoal ou associada ao material — restringe ainda mais qual limite precisa ser abordado; uma via que passa pela transferência de material exige um ponto de controle diferente daquele que passa pelo movimento do operador próximo a um produto aberto.
A localização da intervenção do operador é relevante independentemente do tipo de exposição. Quando a intervenção ocorre longe do ponto de exposição do produto, o limite de proteção local pode ser definido de forma mais restrita em torno do próprio processo. Quando a intervenção ocorre necessariamente no ponto de exposição ou próximo a ele, o limite precisa se estender para abranger essa intervenção, o que altera a configuração adequada do equipamento. Por fim, o fluxo de materiais e seus pontos de transferência determinam onde os controles de transferência e os limites da sala devem ser posicionados geograficamente, e não apenas funcionalmente — um processo com um único ponto de entrada de material apresenta um problema de posicionamento de limites diferente daquele com múltiplos pontos de transferência alimentando a mesma etapa aberta.
Nenhuma dessas cinco questões pode ser respondida apenas com base na nota da sala de aula; é por isso que resolvê-las primeiro é o que permite que o classificação das salas e seleção de equipamentos que devem ser justificadas, e não simplesmente assumidas.
Aplicação das medidas de controle de contaminação em ambiente estéril às etapas abertas e fechadas
Quando uma etapa do processo é classificada como estéril, a responsabilidade pelo controle de contaminação a ela associada não se limita aos limites do equipamento. Uma etapa estéril exige uma estratégia integrada que abranja instalações, equipamentos, procedimentos, monitoramento e qualificação — o que significa que o equipamento, por si só, não pode garantir a esterilidade exigida pelo processo. Esse é um requisito estrutural do processamento estéril: a responsabilidade é distribuída por todo o sistema, e nenhum componente, isoladamente, pode cumpri-la independentemente dos demais.
A diferença prática entre etapas estéreis abertas e fechadas está no local onde essa responsabilidade distribuída se concentra. Em uma etapa estéril aberta, os controles da instalação e dos equipamentos precisam manter ativamente a condição estéril em relação ao ambiente circundante enquanto durar a exposição, o que significa que o monitoramento e os controles procedimentais assumem maior parte da responsabilidade contínua durante esse período de exposição. Em uma etapa estéril fechada, a própria barreira assume maior parte dessa responsabilidade, e os controles no nível das instalações passam a se concentrar na proteção da integridade da barreira, em vez de proteger diretamente o produto exposto. Um projeto que trate ambos os tipos de etapa de forma idêntica — aplicando a mesma câmara de compensação, barreira ou expectativa de monitoramento, independentemente de a etapa ser aberta ou fechada — ainda não esclareceu qual barreira está, de fato, realizando o trabalho de proteção.
Essa distinção também altera o que a qualificação precisa demonstrar. Para uma etapa estéril aberta, a qualificação deve comprovar que o sistema combinado de instalações e equipamentos mantém a condição de esterilidade nas condições de exposição real. Para uma etapa estéril fechada, a qualificação deve demonstrar que a própria barreira funciona conforme o previsto e que os controles da instalação ao seu redor são suficientes para proteger a integridade da barreira, o que constitui uma demonstração mais restrita, mas ainda assim necessária. Quando um projeto substitui uma abordagem de qualificação por outra sem confirmar qual tipo de etapa está presente, as evidências de qualificação não corresponderão ao que o processo realmente exige.
A responsabilidade pela esterilidade não diminui proporcionalmente ao tamanho ou à duração da exposição aberta; ela varia de acordo com o fato de a etapa ser aberta ou fechada e com a via de contaminação que essa abertura gera. Uma exposição aberta de curta duração ainda exige a estratégia distribuída completa, adequada a uma etapa estéril aberta, pois é a própria janela de exposição — e não sua duração — que define a carga de controle.
Diferenciando a proteção de produtos não esterilizados do controle de contaminação cruzada
Os processos não estéreis ainda apresentam risco de contaminação, mas esse risco não é uniforme entre todos os processos não estéreis e não se deve presumir que, por padrão, se trate de uma versão mais branda do controle de esterilidade. Aplicam-se duas categorias distintas de risco, e elas não são intercambiáveis. A primeira é a proteção do produto: impedir que a contaminação proveniente da sala ou do operador prejudique a qualidade do produto, mesmo quando a esterilidade não é um requisito. A segunda é o controle de contaminação cruzada: impedir que um produto, material ou processo contamine outro, o que é um risco entre processos, e não um risco entre a sala e um único processo.
Um processo não estéril pode apresentar um risco significativo à proteção do produto, embora apresente baixo risco de contaminação cruzada, caso apenas uma linha de produtos ocupe o espaço. Por outro lado, um processo não estéril pode apresentar sério risco de contaminação cruzada, embora o risco à proteção do produto para qualquer operação isolada seja comparativamente mais fácil de gerenciar, quando vários produtos ou materiais passam por equipamentos compartilhados ou por um mesmo espaço físico. Projetar controles voltados apenas para um desses riscos — partindo do pressuposto de que o outro já estaria coberto pelas mesmas medidas — deixa o risco não coberto sem solução.
É também nesse ponto que a tentação de copiar as expectativas de processos estéreis se torna mais significativa. Uma expectativa de câmara de compensação, barreira ou monitoramento de Grau A/B desenvolvida para uma estratégia de controle de contaminação em processos estéreis não é automaticamente relevante para um processo não estéril, mesmo que este apresente risco significativo à proteção do produto ou de contaminação cruzada. Se essa expectativa for aplicada, ela deve ser documentada e justificada com base no próprio perfil de risco do processo não estéril — e não herdada por padrão apenas porque a equipe do projeto está mais familiarizada com precedentes de processos estéreis. Quando o risco real de um processo não estéril é a contaminação cruzada entre materiais, em vez da exposição do produto ao ar ambiente, os controles que importam são aqueles que regem a segregação de materiais, a transferência e a dedicação ou limpeza dos equipamentos entre usos — e não as classificações de fluxo de ar de sala emprestadas de um contexto estéril.
A questão de projeto para um processo não estéril não é, portanto, “até que ponto ele precisa se aproximar da esterilidade”, mas sim “qual dessas duas categorias de risco está realmente presente e qual medida de controle aborda essa via específica”.”
Identificação dos limites locais de proteção, transferência, filtragem e do sistema da sala
| Limite de controle | Condição do projeto utilizada para localizá-lo | O que o pacote de equipamentos deve incluir |
|---|---|---|
| Proteção local | Pontos de exposição ao produto e intervenções do operador | Onde começa e termina a proteção local em torno do processo selecionado |
| Controle de transferência | Rota do material e pontos de transferência | Onde começa e termina o controle de transferência |
| Filtragem | Filtragem selecionada para o processo | Onde a filtragem começa e termina em relação aos equipamentos e aos sistemas da sala |
| Sistema de quartos | Classificação atribuída à sala e os limites dos controles locais e dos equipamentos | Onde começa e termina o controle do sistema do ambiente em relação ao conjunto de equipamentos |
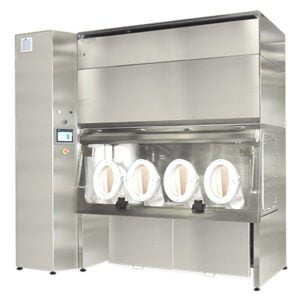
Uma vez estabelecido o perfil de risco do processo, o conjunto de equipamentos deve indicar onde cada limite de controle começa e termina, tanto física quanto funcionalmente, pois esses limites não coincidem necessariamente com as bordas da sala ou com as bordas de um único equipamento. A proteção local é definida com base nos pontos de exposição do produto e nas intervenções do operador identificados anteriormente — ela deve abranger os pontos específicos em que o produto fica exposto ao ambiente e os pontos em que um operador intervém próximo a essa exposição, e não simplesmente a área ocupada pela unidade na qual o processo ocorre.
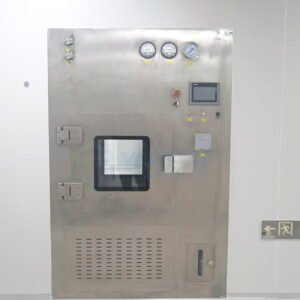
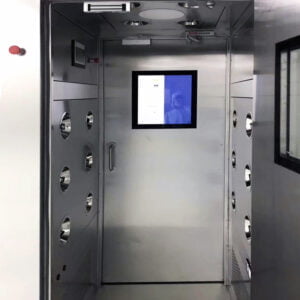
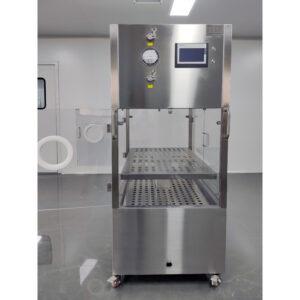
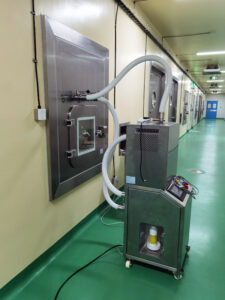
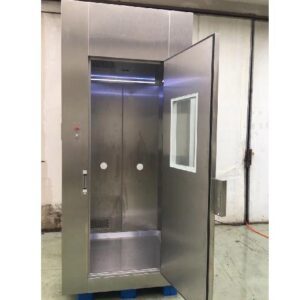
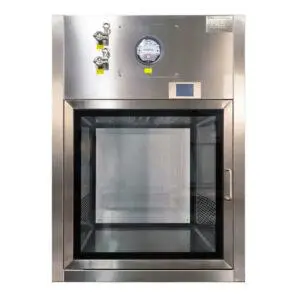
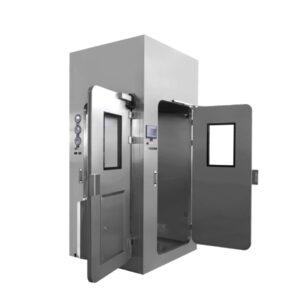
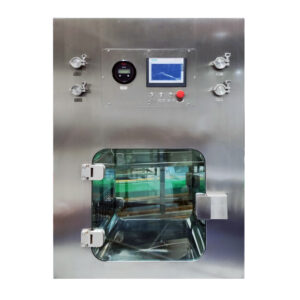
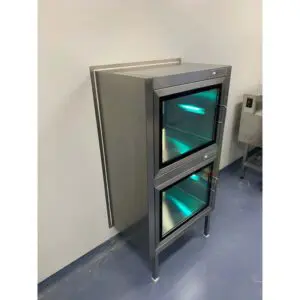
O controle de transferência é localizado de maneira diferente, com base na rota do material e em seus pontos de transferência, em vez de nos pontos de exposição do produto. A limite de transferência O fato de abordar apenas a entrada de material primário, mas ignorar um ponto de transferência secundário que alimenta o mesmo processo, deixa uma brecha que o limite de proteção local nunca foi projetado para cobrir. É aí que famílias de equipamentos, como, por exemplo, um caixa de passagem ou as caixas de passagem VHP desempenham uma função específica, distinta da proteção local: elas regulam especificamente o limite de transferência, e sua localização deve coincidir com o ponto em que a rota do material realmente atravessa entre zonas de controle diferentes, e não simplesmente onde o layout da sala torna a transferência mais conveniente.
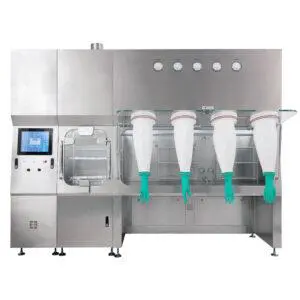
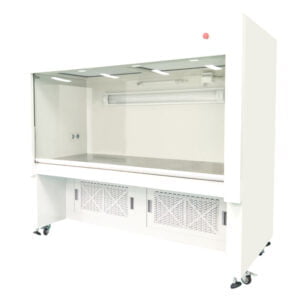
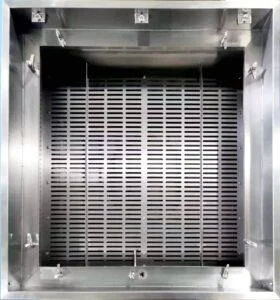
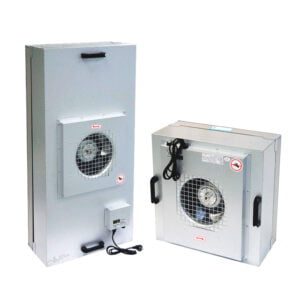
A filtragem apresenta uma questão específica de delimitação, distinta tanto da proteção local quanto da transferência: onde a filtragem começa e termina em relação ao equipamento e ao sistema da sala que fornece ar a ele. A unidade de fluxo de ar laminar A proteção localizada de uma zona específica de um produto desempenha uma função de filtragem diferente daquela da filtragem em nível de ambiente, que fornece ar de forma geral ao ambiente, mesmo quando ambas estão presentes no mesmo espaço. Confundir as duas pode levar a equipe de projeto a supor que o desempenho da filtragem em nível de ambiente substitui a proteção localizada que uma unidade de fluxo laminar de ar se destina a fornecer, quando, na verdade, ambas atendem a pontos de exposição totalmente distintos.
Os limites do sistema da sala são definidos por último, em função da classificação atribuída à sala e dos limites de quaisquer controles locais e de equipamentos já estabelecidos. O sistema da sala é responsável pelo ambiente geral fora dos limites já reivindicados pela proteção local, pelo controle de transferência e pela filtragem — e não por compensar onde esses outros limites não foram definidos. Uma revisão do projeto deve ser capaz de identificar, para cada ponto de exposição do produto e cada ponto de transferência de material, qual desses quatro limites é responsável, sem deixar lacunas ou sobreposições sem explicação. As informações fornecidas pela equipe do projeto sobre pontos de exposição, pontos de transferência e a classe atribuída à sala são o que permite que essa revisão, limite por limite, prossiga durante a revisão da configuração, em vez de ser reconstruída a partir da seleção de equipamentos após o fato.
Integração dos controles de equipamentos e instalações aos processos de qualificação e monitoramento
A seleção de equipamentos e o projeto das instalações não são o ponto final de uma estratégia de controle de contaminação; são elementos de um sistema interligado que também inclui procedimentos, monitoramento e qualificação. Para um processo estéril, essa interligação é um requisito estrutural — a estratégia deve demonstrar que as instalações, os equipamentos, os procedimentos, o monitoramento e a qualificação funcionam em conjunto, e não que cada elemento, isoladamente, atenda às suas próprias especificações. Uma FFU ou um componente de filtragem pode funcionar corretamente isoladamente e, mesmo assim, não ser capaz de garantir o processo asséptico se o regime de monitoramento ao seu redor não tiver sido projetado para detectar os modos de falha relevantes para o ponto do processo em que esse equipamento está localizado.
Isso significa que as evidências de qualificação devem ser analisadas em função dos limites específicos que o equipamento ocupa, estabelecidos anteriormente. Um equipamento qualificado apenas como unidade autônoma não demonstra que a combinação instalação-equipamento-procedimento-monitoramento funcione conforme exigido pelo processo de esterilização; essa relação deve ser demonstrada no nível do sistema, razão pela qual o planejamento da qualificação precisa fazer referência à classificação das etapas abertas/fechadas do processo e aos seus pontos de exposição ao produto, em vez de tratar a qualificação como uma lista de verificação genérica de equipamentos.
Para processos não estéreis, aplica-se a mesma lógica de conexão, mas com base em riscos diferentes. O monitoramento do risco de contaminação cruzada em processos não estéreis deve ser projetado em torno da segregação de materiais e dos pontos de transferência relevantes para esse risco, e não em torno dos pontos de monitoramento de partículas transportadas pelo ar que um processo estéril especificaria. Quando o plano de monitoramento de um processo não estéril é elaborado por meio da adaptação de um modelo de monitoramento estéril, o plano resultante pode monitorar pontos que não correspondem à rota de risco real do processo não estéril, deixando sem monitoramento a rota real de contaminação cruzada ou de proteção do produto.
A implicação prática é que o planejamento do monitoramento e da qualificação não pode ser finalizado com base apenas nas especificações do equipamento. Esses planos dependem da mesma classificação do processo — pontos de exposição, requisito de esterilidade, via de contaminação, local de intervenção, fluxo de materiais — que determinou os limites de controle inicialmente. Quando essa classificação se altera durante um projeto — por exemplo, porque uma etapa originalmente considerada fechada é reprojetada como aberta —, o plano de monitoramento e qualificação elaborado com base na classificação original deixa de corresponder ao processo e precisa ser reavaliado em relação ao novo limite.
Evidências de projeto que justificam cada controle estéril ou não estéril
| Fonte da evidência | Utilização recomendada na justificativa do projeto | Limite da evidência |
|---|---|---|
| Anexo 1 das BPF da UE | Integrar instalações, equipamentos, procedimentos, monitoramento e qualificação em uma estratégia de controle de contaminação para produtos medicinais estéreis | A aplicação em produtos não esterilizados deve ser documentada e justificada |
| ISO 14644-4:2022 | Atender aos requisitos de salas limpas durante o projeto, a construção, a entrada em operação e a verificação | Não determina uma tecnologia de processo nem um padrão farmacêutico |
| ICH Q9(R1) | Apoiar a avaliação, o controle, a comunicação e a revisão sistemáticas dos riscos à qualidade dos produtos farmacêuticos | Trata-se de uma estrutura de risco e não estabelece valores para salas limpas ou equipamentos |
Cada decisão de projeto tomada por meio desse processo — classificar o processo, aplicar ou não medidas de controle de contaminação em ambiente estéril, separar a proteção do produto do risco de contaminação cruzada e definir os limites de controle — precisa de evidências que a justifiquem, e essas evidências devem corresponder ao escopo da decisão que elas sustentam. Anexo 1 das BPF da UE apoia a estratégia de controle de contaminação em toda a unidade, que integra instalações, equipamentos, procedimentos, monitoramento e qualificação especificamente para produtos medicinais estéreis; utilizá-la para justificar um controle aplicado a um processo não estéril exige que a aplicação seja documentada e justificada em seus próprios termos, uma vez que o escopo do Anexo 1 não se estende automaticamente a produtos não estéreis.
ISO 14644-4:2022 apoia uma parte diferente da justificativa: os requisitos para salas limpas ao longo do projeto, construção, entrada em operação e verificação. Essa norma aborda como uma sala limpa é construída e verificada, mas não determina qual tecnologia de processo se aplica nem qual grau farmacêutico um determinado processo requer — essa determinação deve advir do trabalho de classificação de processos realizado anteriormente, e não da própria norma de construção. Uma equipe de projeto que cite a ISO 14644-4 como justificativa para um grau específico de sala foi além do que essa norma sustenta; ela justifica o caminho de projeto-construção-verificação, não a atribuição do grau.
ICH Q9(R1) apoia a estrutura de avaliação de riscos subjacente a essas decisões — avaliação, controle, comunicação e revisão sistemáticas dos riscos à qualidade farmacêutica —, mas não define, por si só, os valores para salas limpas nem as especificações dos equipamentos. Trata-se do método pelo qual uma equipe de projeto pode estruturar as decisões de classificação e delimitação descritas acima, e não uma fonte dos valores específicos que resultam da aplicação desse método.
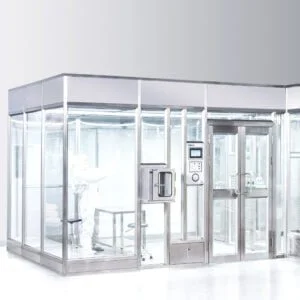
Correlacionar cada decisão com as evidências que realmente a sustentam significa que estratégia de controle de contaminação em ambiente estéril A decisão cita o Anexo 1 dentro de seu escopo declarado; uma decisão sobre projeto e verificação de salas cita a norma ISO 14644-4 dentro de seu escopo de construção e verificação; e uma decisão sobre o processo de avaliação de riscos cita a ICH Q9(R1) como estrutura de referência, e não como resultado. Quando a documentação de um projeto cita uma dessas fontes para uma conclusão fora de seu escopo declarado — uma citação do Anexo 1 usada para justificar um controle não estéril sem documentação separada, por exemplo, ou uma citação da ISO 14644-4 usada para justificar a atribuição de um grau específico —, essa lacuna é exatamente o que uma revisão de projeto deve identificar antes do pacote de equipamentos, incluindo qualquer sala limpa modular para a indústria farmacêutica, a configuração da câmara de passagem ou da unidade de fluxo laminar de ar proposta para o projeto é considerada validada em relação ao risco do processo que se destina a mitigar.
Perguntas frequentes
Q: Os processos estéreis e não estéreis podem adotar a mesma abordagem de projeto de sala limpa?
A: Somente quando os controles forem justificados para cada processo. Classifique a exposição do produto, os requisitos de esterilidade, as vias de contaminação, as intervenções do operador e o fluxo de materiais antes de atribuir classes às salas ou decidir onde são necessárias proteções locais e controles no nível da sala.
Q: Quando as normas de controle de contaminação para áreas estéreis devem ser aplicadas a uma área não estéril?
A: Aplique um controle estéril específico somente quando sua relevância para o produto não estéril ou o risco de contaminação cruzada estiver documentada. Não aplique automaticamente os requisitos de câmara de equilíbrio, barreira ou monitoramento de Grau A/B a um processo não estéril sem essa justificativa.
Q: Que informações sobre o projeto devem ser preparadas antes de comparar as opções de salas limpas e equipamentos?
A: Elabore um mapa de processo que mostre as etapas abertas e fechadas, os pontos de exposição do produto, as intervenções do operador, as vias de contaminação, os percursos dos materiais e os pontos de transferência. Essas informações ajudam a definir onde uma sala limpa modular, a proteção local por fluxo de ar, o equipamento de passagem, a filtragem ou um sistema de sala devem começar e terminar.
Q: Como um comprador pode evitar incompatibilidades entre os controles dos equipamentos locais e o sistema da sala?
A: Exija que o pacote de equipamentos defina os limites da proteção local, dos controles de transferência, da filtragem e do controle do sistema da sala para o processo selecionado. Em seguida, vincule esses limites às disposições, procedimentos, monitoramento e atividades de qualificação pertinentes à instalação.
Q: Que evidências são necessárias para justificar a estratégia de controle final?
A: Vincule cada controle a um risco de processo definido e utilize cada autoridade apenas dentro de seu escopo. O Anexo 1 das BPF da UE apoia uma estratégia de controle de contaminação em ambientes estéreis, a norma ISO 14644-4 apoia o projeto de salas limpas por meio da verificação, e a ICH Q9(R1) apoia o processo de risco de qualidade; nenhuma delas, isoladamente, fornece classes de salas limpas ou valores de equipamentos específicos para cada projeto.