Asignar un nivel de sala antes de que se haya clasificado el propio proceso invierte el orden del que depende realmente el diseño de una sala limpia. El objetivo de protección, el requisito de esterilidad y la vía de contaminación de cada etapa del proceso determinan qué controles se aplican, y no al revés. Equivocarse en esta secuencia es lo que hace que los controles propios de un entorno estéril se apliquen a procesos no estériles, o que se pase por alto un riesgo de contaminación cruzada en un entorno no estéril porque el nivel de sala parecía adecuado sobre el papel.
Diferencias en los riesgos de los procesos que deben definirse antes de asignar calificaciones a las salas
| Pregunta sobre la clasificación de procesos | Conclusión que se pretende establecer | Decisión de diseño en la que se basa |
|---|---|---|
| Visibilidad del producto | Si el producto queda expuesto y si cada fase es abierta o cerrada | Cuando la protección local o el control a nivel de sala deben abarcar el proceso |
| Requisito de esterilidad | ¿Qué pasos requieren un tratamiento de esterilización y cuáles no? | Si son aplicables las medidas de control de la contaminación en entornos estériles |
| Vía de contaminación | La vía de contaminación relevante para cada etapa del proceso | ¿Qué límite de control debe abarcar esa ruta? |
| Intervención del operador | Cuando se interviene en relación con la exposición al producto | Si el límite de protección local debe incluir la intervención |
| Flujo de materiales | La ruta del material y sus puntos de transferencia | Dónde deben situarse los controles de transferencia y los límites de las salas |
No es posible asignar un proceso a un equipo o a un nivel de sala hasta que se conozcan con suficiente detalle sus condiciones de exposición, de modo que se pueda describir por dónde podría entrar realmente la contaminación en el producto. Esto comienza por identificar en qué puntos el producto está expuesto al ambiente de la sala y si cada etapa del proceso es abierta o cerrada. Una etapa abierta, en la que el producto o una superficie crítica está expuesta directamente al aire de la sala, presenta una vía de contaminación diferente a la de una etapa cerrada, en la que una barrera o un recinto ya separa el producto del entorno circundante. Tratarlas como equivalentes por el mero hecho de que se produzcan en la misma sala supone ignorar el mecanismo que realmente determina el riesgo.
El requisito de esterilidad es una cuestión independiente de la exposición. Un proceso puede implicar una manipulación abierta sin por ello ser un proceso estéril, y una etapa cerrada puede formar parte de un proceso estéril si así lo requiere una etapa anterior o posterior. Confundir estas dos condiciones conduce bien a un exceso de especificación de los controles para una etapa no estéril, bien a una especificación insuficiente para una etapa estéril. La vía de contaminación relevante para cada etapa —ya sea aérea, por transferencia superficial, asociada al personal o asociada al material— delimita aún más qué ámbito debe abordarla; una vía que discurre a través de la transferencia de material requiere un punto de control diferente al de una que discurre a través del movimiento del operario cerca de un producto abierto.
La ubicación de la intervención del operario es relevante independientemente del tipo de exposición. Cuando la intervención se produce lejos del punto de exposición del producto, el límite de protección local puede trazarse de forma más ajustada en torno al propio proceso. Cuando la intervención se produce necesariamente en el punto de exposición o cerca de él, el límite debe extenderse para abarcar dicha intervención, lo que modifica la configuración adecuada del equipo. Por último, el flujo de materiales y sus puntos de transferencia determinan dónde deben situarse geográficamente —y no solo funcionalmente— los controles de transferencia y los límites de las salas: un proceso con un único punto de entrada de material presenta un problema de ubicación de límites distinto al de uno con múltiples puntos de transferencia que alimentan la misma etapa abierta.
Ninguna de estas cinco preguntas puede responderse basándose únicamente en la calificación de la clase, por lo que resolverlas primero es lo que permite que el Clasificación de las salas y selección de equipos que deben justificarse, en lugar de darse por sentadas.
Aplicación de las medidas de control de la contaminación estéril a las etapas abiertas y cerradas
Cuando una etapa del proceso se clasifica como estéril, la responsabilidad de controlar la contaminación que conlleva no se limita a los límites del equipo. Una etapa estéril requiere una estrategia integrada que abarque las instalaciones, los equipos, los procedimientos, la monitorización y la cualificación, lo que significa que el equipo por sí solo no puede garantizar la esterilidad que exige el proceso. Se trata de un requisito estructural del procesamiento estéril: la responsabilidad se distribuye por todo el sistema y ningún componente la asume de forma independiente del resto.
La diferencia práctica entre las etapas estériles abiertas y cerradas radica en dónde se concentra esa responsabilidad compartida. En una etapa estéril abierta, los controles de las instalaciones y los equipos deben mantener activamente la condición estéril frente al entorno circundante mientras dure la exposición, lo que significa que la monitorización y los controles de procedimiento asumen una mayor parte de la carga continua durante ese intervalo de exposición. En una etapa estéril cerrada, la propia barrera asume una mayor parte de esa responsabilidad, y los controles a nivel de las instalaciones se orientan hacia la protección de la integridad de la barrera, en lugar de proteger directamente el producto expuesto. Un diseño que trate ambos tipos de etapas de forma idéntica —aplicando las mismas expectativas en cuanto a esclusa, barrera o monitorización, independientemente de si la etapa es abierta o cerrada— aún no ha resuelto qué barrera es la que realmente está desempeñando la función protectora.
Esta distinción también modifica lo que debe demostrar la cualificación. En el caso de una etapa estéril abierta, la cualificación debe demostrar que el sistema combinado de instalaciones y equipos mantiene la condición de esterilidad en las condiciones de exposición reales. En el caso de una etapa estéril cerrada, la cualificación debe demostrar que la barrera en sí misma funciona según lo previsto y que los controles de las instalaciones que la rodean son suficientes para proteger la integridad de la barrera, lo cual supone una demostración más limitada, aunque igualmente necesaria. Cuando en un proyecto se sustituye un enfoque de cualificación por otro sin confirmar qué tipo de etapa se da, las pruebas de cualificación no se ajustarán a lo que el proceso realmente requiere.
La carga de esterilidad no se reduce proporcionalmente al tamaño o la duración de la exposición abierta; se determina en función de si la etapa es abierta o cerrada y de la vía de contaminación que dicha apertura genera. Una exposición abierta breve sigue requiriendo la estrategia distribuida completa propia de una etapa estéril abierta, ya que es la ventana de exposición en sí misma —y no su duración— lo que define la carga de control.
Distinción entre la protección de los productos no estériles y el control de la contaminación cruzada
Los procesos no estériles siguen entrañando un riesgo de contaminación, pero dicho riesgo no es uniforme en todos los procesos de este tipo y no debe darse por sentado que, por defecto, se aplique una versión más laxa de los controles de esterilidad. Se aplican dos categorías de riesgo distintas, que no son intercambiables. La primera es la protección del producto: evitar que la contaminación procedente de la sala o del operario degrade la calidad del producto, incluso cuando la esterilidad no sea un requisito. La segunda es el control de la contaminación cruzada: evitar que un producto, material o proceso contamine a otro, lo cual constituye un riesgo entre procesos, más que un riesgo entre la sala y un único proceso.
Un proceso no estéril puede entrañar un riesgo significativo para la protección del producto, aunque el riesgo de contaminación cruzada sea mínimo, siempre que solo una línea de productos ocupe el espacio en cada momento. Por el contrario, un proceso no estéril puede entrañar un grave riesgo de contaminación cruzada, aunque el riesgo para la protección del producto en cada ciclo concreto sea relativamente fácil de gestionar, cuando varios productos o materiales pasan por equipos compartidos o por un espacio común. Diseñar controles centrados únicamente en uno de estos riesgos, al dar por sentado que el otro queda cubierto por las mismas medidas, deja sin abordar el riesgo no cubierto.
Es también aquí donde la tentación de copiar los requisitos de los procesos estériles tiene mayores consecuencias. Una expectativa de cámara de equilibrio, barrera o monitorización de grado A/B desarrollada para una estrategia de control de la contaminación estéril no es automáticamente relevante para un proceso no estéril, ni siquiera para uno con un riesgo significativo de contaminación cruzada o de protección del producto. Si se aplica esa expectativa, debe documentarse y justificarse en función del perfil de riesgo propio del proceso no estéril, y no heredarse por defecto simplemente porque el equipo del proyecto esté más familiarizado con los precedentes estériles. Cuando el riesgo real de un proceso no estéril es la contaminación cruzada entre materiales, en lugar de la exposición del producto al aire de la sala, los controles que importan son los que regulan la segregación de materiales, la transferencia y la dedicación exclusiva de los equipos o su limpieza entre usos —no las clasificaciones de flujo de aire de grado de sala tomadas de un contexto estéril—.
Por lo tanto, la cuestión fundamental en el diseño de un proceso no estéril no es “hasta qué punto debe acercarse a la esterilidad”, sino “cuál de estas dos categorías de riesgo está realmente presente y qué medida de control aborda esa vía específica”.”
Localización de los límites de los sistemas locales de protección, transferencia, filtración y de sala
| Límite de control | Condición del proyecto utilizada para localizarlo | Qué debe incluir el paquete de equipamiento |
|---|---|---|
| Protección local | Puntos de exposición al producto e intervenciones del operador | Dónde comienza y termina la protección local en torno al proceso seleccionado |
| Control de transferencias | Ruta de transporte de materiales y puntos de transbordo | Dónde empieza y dónde termina el control de las transferencias |
| Filtración | Filtración seleccionada para el proceso | Dónde comienza y termina la filtración en relación con los equipos y los sistemas de la sala |
| Sistema de habitaciones | Clasificación asignada a la sala y límites de los controles locales y de los equipos | Dónde empieza y dónde termina el control del sistema de la estancia en relación con el conjunto de equipos |
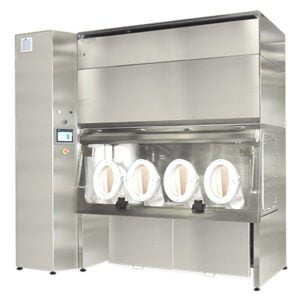
Una vez establecido el perfil de riesgo del proceso, el conjunto de equipos debe indicar dónde comienza y termina, tanto física como funcionalmente, cada límite de control, ya que estos límites no coinciden automáticamente con los bordes de la sala ni con los de un único equipo. La protección local se sitúa tomando como referencia los puntos de exposición del producto y las intervenciones del operario identificadas anteriormente; debe cubrir los puntos específicos en los que el producto está expuesto al entorno y los puntos en los que un operario interviene cerca de dicha exposición, y no simplemente la superficie ocupada por la unidad en la que tiene lugar el proceso.
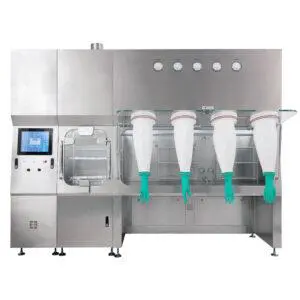
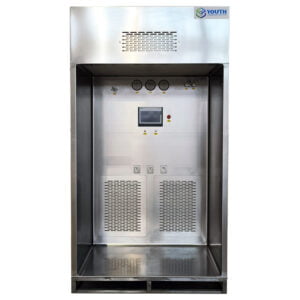
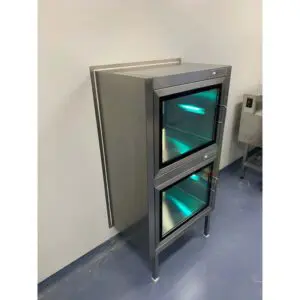
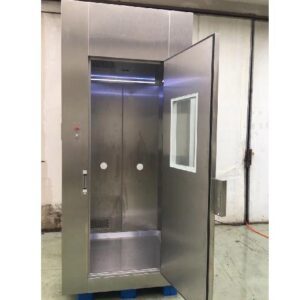
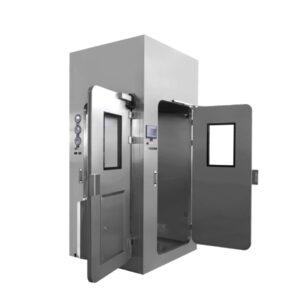
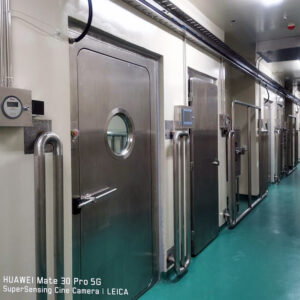
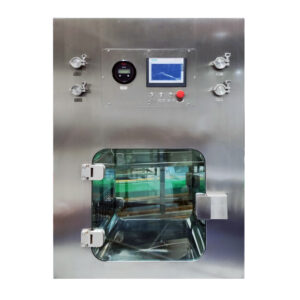
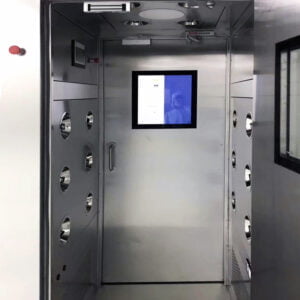
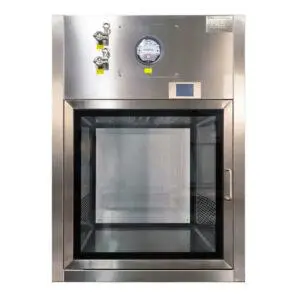
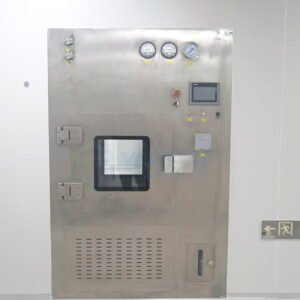
El control de los traslados se sitúa de forma diferente, en función de la ruta del material y sus puntos de traslado, en lugar de los puntos de exposición del producto. A límite de transferencia El hecho de que solo se tenga en cuenta la entrada de materia prima principal, pero se ignore un punto de transferencia secundario que alimenta el mismo proceso, deja una vía abierta que el límite de protección local nunca fue diseñado para cubrir. Aquí es donde entran en juego familias de equipos como, por ejemplo, un caja de pases o las cámaras de transferencia VHP desempeñan una función específica distinta de la protección local: regulan específicamente el límite de transferencia, y su ubicación debe coincidir con el punto en el que la ruta del material cruza realmente entre zonas con distintos niveles de control, y no simplemente con el lugar donde la distribución de la sala facilita la transferencia.
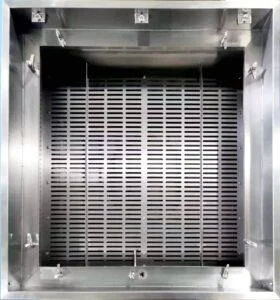
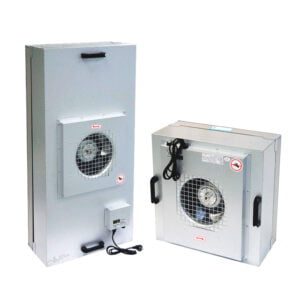
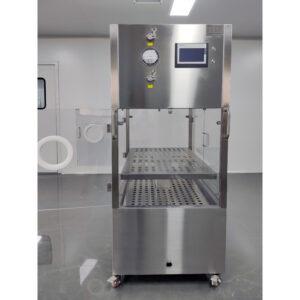
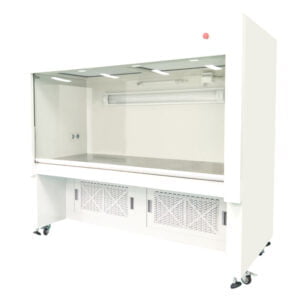
La filtración plantea una cuestión específica, independiente tanto de la protección local como de la transferencia: ¿dónde empieza y dónde termina la filtración en relación con el equipo y el sistema de la sala que le suministra aire? A unidad de flujo de aire laminar La protección localizada de una zona de producto desempeña una función de filtración diferente a la de la filtración a nivel de sala, que suministra aire general a la sala, incluso cuando ambas están presentes en el mismo espacio. Confundir ambas cosas puede llevar al equipo del proyecto a dar por sentado que el rendimiento de la filtración a nivel de sala sustituye a la protección localizada que una unidad de flujo de aire laminar está destinada a proporcionar, cuando en realidad ambas atienden a puntos de exposición totalmente distintos.
Los límites del sistema de la sala se establecen en último lugar, en función del grado asignado a la sala y de los límites de los controles locales y de los equipos que ya se hayan establecido. El sistema de la sala es responsable del entorno general fuera de los límites que la protección local, el control de transferencia y la filtración ya han acaparado, y no de compensar aquellos casos en los que esos otros límites hayan quedado sin definir. Una revisión del diseño debería poder determinar, para cada punto de exposición del producto y cada punto de transferencia de materiales, cuál de estos cuatro límites es el responsable, sin que queden lagunas ni solapamientos sin explicar. La información que proporciona el equipo del proyecto sobre los puntos de exposición, los puntos de transferencia y el grado asignado a la sala es lo que permite que esa revisión límite por límite se lleve a cabo durante la revisión de la configuración, en lugar de tener que reconstruirse a posteriori a partir de la selección de los equipos.
Integración de los controles de los equipos y las instalaciones en los procesos de cualificación y supervisión
La selección de equipos y el diseño de las instalaciones no son el punto final de una estrategia de control de la contaminación; son elementos que forman parte de un sistema interconectado que también incluye procedimientos, monitorización y cualificación. En el caso de un proceso estéril, esta interconexión es un requisito estructural: la estrategia debe demostrar que las instalaciones, los equipos, los procedimientos, la monitorización y la cualificación funcionan de forma conjunta, y no que cada elemento cumpla por separado sus propias especificaciones. Una FFU o un componente de filtración puede funcionar correctamente de forma aislada y, aun así, no garantizar el proceso estéril si el régimen de monitorización que lo rodea no se ha diseñado para detectar los modos de fallo relevantes para el lugar que ocupa ese equipo en el proceso.
Esto significa que las pruebas de cualificación deben interpretarse en función de los límites específicos que ocupa el equipo, establecidos previamente. Un equipo cualificado únicamente como unidad independiente no demuestra que la combinación de instalación, equipo, procedimiento y control funcione tal y como exige el proceso de esterilización; esa relación debe demostrarse a nivel de sistema, por lo que la planificación de la cualificación debe basarse en la clasificación de las etapas abiertas y cerradas del proceso y en sus puntos de exposición al producto, en lugar de tratar la cualificación como una simple lista de comprobación genérica del equipo.
En el caso de los procesos no estériles, se aplica la misma lógica de conexión, pero partiendo de una base de riesgo diferente. La monitorización del riesgo de contaminación cruzada en un proceso no estéril debe diseñarse en torno a los puntos de segregación de materiales y de transferencia relevantes para dicho riesgo, y no en torno a los puntos de monitorización de partículas en suspensión que se especificarían en un proceso estéril. Cuando el plan de control de un proceso no estéril se elabora adaptando una plantilla de control estéril, el plan resultante puede controlar puntos que no se encuentran en la ruta de riesgo real del proceso no estéril, dejando sin controlar la ruta real de contaminación cruzada o de protección del producto.
La implicación práctica es que la planificación de la monitorización y la cualificación no puede completarse basándose únicamente en las especificaciones de los equipos. Dependen de la misma clasificación del proceso —puntos de exposición, requisitos de esterilidad, vía de contaminación, lugar de intervención, flujo de materiales— que determinó los límites de control en un primer momento. Cuando dicha clasificación cambia durante un proyecto —por ejemplo, porque una etapa que inicialmente se consideraba cerrada se rediseña como abierta—, el plan de monitorización y cualificación elaborado en función de la clasificación original ya no se ajusta al proceso y debe reevaluarse en función de los nuevos límites.
Evidencia de diseño que justifique cada control estéril o no estéril
| Fuente de las pruebas | Uso recomendado en la justificación del diseño | Límite de la evidencia |
|---|---|---|
| Anexo 1 de las PCF de la UE | Integrar las instalaciones, los equipos, los procedimientos, la supervisión y la cualificación en una estrategia de control de la contaminación para los medicamentos estériles | El uso en productos no estériles debe documentarse y justificarse. |
| ISO 14644-4:2022 | Cumplir con los requisitos de las salas blancas a lo largo de las fases de diseño, construcción, puesta en marcha y verificación | No establece una tecnología de proceso ni un grado farmacéutico |
| ICH Q9(R1) | Apoyar la evaluación, el control, la comunicación y la revisión sistemáticos de los riesgos relacionados con la calidad de los productos farmacéuticos | Se trata de un marco de gestión de riesgos y no establece valores para las salas blancas ni para los equipos. |
Cada decisión de diseño que se tome a lo largo de este proceso —clasificar el proceso, aplicar o no medidas de control de la contaminación en condiciones de esterilidad, separar la protección del producto del riesgo de contaminación cruzada y establecer los límites de control— debe estar respaldada por pruebas que la justifiquen, y dichas pruebas deben ajustarse al alcance de la decisión que respaldan. Anexo 1 de las PCF de la UE respalda la estrategia de control de la contaminación en toda la instalación, que integra las instalaciones, los equipos, los procedimientos, la supervisión y la cualificación específicamente para los medicamentos estériles; utilizarla para justificar un control aplicado a un proceso no estéril requiere que dicha aplicación se documente y se justifique por sí misma, ya que el ámbito de aplicación del Anexo 1 no se extiende automáticamente a los productos no estériles.
ISO 14644-4:2022 respalda otra parte de la justificación: los requisitos de las salas blancas a lo largo de las fases de diseño, construcción, puesta en marcha y verificación. Esta norma aborda cómo se construye y verifica una sala blanca, pero no prescribe qué tecnología de proceso se debe aplicar ni qué grado farmacéutico requiere un proceso determinado; esa determinación debe derivarse del trabajo de clasificación de procesos realizado previamente, y no de la propia norma de construcción. Un equipo de proyecto que cite la norma ISO 14644-4 como justificación para un grado específico de sala ha ido más allá de lo que respalda dicha norma; esta justifica el proceso de diseño, construcción y verificación, no la asignación del grado.
ICH Q9(R1) Respalda el marco de evaluación de riesgos en el que se basan estas decisiones —evaluación, control, comunicación y revisión sistemáticos de los riesgos relacionados con la calidad de los productos farmacéuticos—, pero no establece por sí mismo los valores de las salas blancas ni las especificaciones de los equipos. Se trata del método mediante el cual un equipo de proyecto puede estructurar las decisiones de clasificación y delimitación descritas anteriormente, y no una fuente de los valores específicos que se derivan de la aplicación de dicho método.
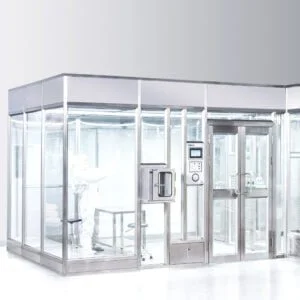
Correlacionar cada decisión con las pruebas que realmente la respaldan significa un estrategia de control de la contaminación estéril Una decisión que hace referencia al Anexo 1 dentro de su ámbito de aplicación declarado; una decisión sobre el diseño y la verificación de una sala que hace referencia a la norma ISO 14644-4 dentro de su ámbito de aplicación relativo a la construcción y la verificación; y una decisión sobre el proceso de evaluación de riesgos que hace referencia a la ICH Q9(R1) como marco de referencia, y no como resultado. Cuando la documentación de un proyecto cita una de estas fuentes para una conclusión fuera de su ámbito de aplicación establecido —por ejemplo, una cita del Anexo 1 utilizada para justificar un control no estéril sin documentación separada, o una cita de la norma ISO 14644-4 utilizada para justificar la asignación de un grado específico—, esa discrepancia es precisamente lo que una revisión de diseño debería identificar antes de que el paquete de equipos, incluyendo cualquier sala limpia modular para uso farmacéutico, la configuración de la cámara de paso o de la unidad de flujo laminar propuesta para el proyecto se considera validada en relación con el riesgo del proceso al que está destinada a hacer frente.
Preguntas frecuentes
Q: ¿Pueden los procesos estériles y no estériles seguir el mismo enfoque de diseño de salas blancas?
A: Solo cuando los controles estén justificados para cada proceso. Clasifique la exposición del producto, los requisitos de esterilidad, las vías de contaminación, las intervenciones del operador y el flujo de materiales antes de asignar los grados de las salas o decidir dónde son necesarios controles de protección locales y a nivel de sala.
Q: ¿Cuándo deben aplicarse las medidas de control de la contaminación estéril en una zona no estéril?
A: Aplique un control estéril específico únicamente cuando se haya documentado su relevancia para el producto no estéril o el riesgo de contaminación cruzada. No aplique automáticamente los requisitos de grado A/B relativos a las cámaras de equilibrio, las barreras o la monitorización a un proceso no estéril sin dicha justificación.
Q: ¿Qué información sobre el proyecto hay que preparar antes de comparar las opciones de salas blancas y equipos?
A: Elabora un diagrama de procesos en el que se indiquen las etapas abiertas y cerradas, los puntos de exposición del producto, las intervenciones del operador, las vías de contaminación, los recorridos de los materiales y los puntos de transferencia. Esta información ayuda a definir dónde debe comenzar y terminar una sala limpia modular, una protección local del flujo de aire, un equipo de paso, un sistema de filtración o un sistema de sala.
Q: ¿Cómo puede un comprador evitar que haya discrepancias entre los controles de los equipos locales y el sistema de la sala?
A: Exija que el paquete de equipos defina los límites de la protección local, los controles de transferencia, la filtración y el control del sistema de la sala para el proceso seleccionado. A continuación, vincule dichos límites con las disposiciones, los procedimientos, la supervisión y las actividades de cualificación pertinentes de la instalación.
Q: ¿Qué pruebas se necesitan para justificar la estrategia de control definitiva?
A: Vincula cada control a un riesgo de proceso definido y utiliza cada competencia únicamente dentro de su ámbito de aplicación. El Anexo 1 de las BPF de la UE respalda una estrategia de control de la contaminación estéril, la norma ISO 14644-4 respalda el diseño de salas blancas mediante la verificación, y la ICH Q9(R1) respalda el proceso de riesgo de calidad; ninguna de ellas por sí sola establece los grados de sala blanca ni los valores de los equipos específicos para cada proyecto.