Przypisanie klasy pomieszczenia, zanim sam proces zostanie sklasyfikowany, odwraca kolejność, od której faktycznie zależy projekt pomieszczenia czystego. To cel ochrony, wymagania dotyczące sterylności oraz droga zanieczyszczenia na każdym etapie procesu określają, jakie środki kontroli należy zastosować — a nie na odwrót. Pomylenie tej kolejności prowadzi do sytuacji, w której środki kontroli stosowane w procesach sterylnych są przenoszone na procesy niesterylne lub gdy ryzyko zanieczyszczenia krzyżowego w procesach niesterylnych pozostaje bez uwzględnienia, ponieważ klasa pomieszczenia wydawała się odpowiednia na papierze.
Różnice w ryzyku procesowym, które należy określić przed przypisaniem ocen pomieszczeniom
| Pytanie dotyczące klasyfikacji procesów | Ustalenie, które należy poczynić | Decyzja projektowa, na którą ma wpływ |
|---|---|---|
| Widoczność produktu | Czy produkt jest odsłonięty oraz czy poszczególne etapy są otwarte czy zamknięte | W przypadkach, gdy ochrona lokalna lub sterowanie na poziomie pomieszczenia muszą obejmować dany proces |
| Wymóg sterylności | Które etapy wymagają sterylizacji, a które nie | Czy mają zastosowanie środki kontroli zanieczyszczeń w warunkach sterylnych |
| Droga zanieczyszczenia | Szlak zanieczyszczenia istotny dla każdego etapu procesu | Która granica kontroli musi obejmować tę trasę? |
| Interwencja operatora | W przypadku podjęcia działań w związku z narażeniem na działanie produktu | Czy granica ochrony lokalnej musi obejmować interwencję |
| Przepływ materiałów | Trasa transportu materiałów i punkty przeładunkowe | Gdzie należy umieścić elementy regulujące przepływ i granice pomieszczeń |
Procesu nie można przyporządkować do konkretnego sprzętu ani klasy pomieszczenia, dopóki warunki jego ekspozycji nie będą znane na tyle szczegółowo, by opisać, gdzie zanieczyszczenia mogłyby faktycznie dostać się do produktu. Pierwszym krokiem jest ustalenie, w których miejscach produkt jest narażony na działanie środowiska pomieszczenia oraz czy poszczególne etapy procesu mają charakter otwarty, czy zamknięty. Etap otwarty, w którym produkt lub powierzchnia krytyczna jest bezpośrednio narażona na działanie powietrza w pomieszczeniu, wiąże się z inną drogą zanieczyszczenia niż etap zamknięty, w którym bariera lub obudowa już oddziela produkt od otaczającego środowiska. Traktowanie ich jako równoważnych tylko dlatego, że mają miejsce w tym samym pomieszczeniu, pomija mechanizm, który faktycznie determinuje ryzyko.
Wymóg sterylności to kwestia odrębna od kwestii narażenia. Proces może obejmować otwartą obsługę, nie będąc przy tym procesem sterylnym, a etap zamknięty może nadal stanowić część procesu sterylnego, jeśli wymaga tego etap poprzedzający lub następujący. Pomylenie tych dwóch warunków prowadzi albo do nadmiernego określenia środków kontroli dla etapu niesterylnego, albo do ich niedostatecznego określenia dla etapu sterylnego. Droga zanieczyszczenia istotna dla każdego etapu — niezależnie od tego, czy jest to zanieczyszczenie powietrzne, przenoszone z powierzchni, związane z personelem czy związane z materiałami — dodatkowo zawęża zakres, w jakim należy zająć się tym problemem; droga zanieczyszczenia przebiegająca przez transfer materiałów wymaga innego punktu kontroli niż ta, która przebiega przez ruch operatora w pobliżu otwartego produktu.
Miejsce interwencji operatora ma znaczenie niezależnie od rodzaju narażenia. Gdy interwencja ma miejsce z dala od punktu narażenia na działanie produktu, granicę ochrony lokalnej można wyznaczyć bliżej samego procesu. Gdy interwencja musi nastąpić w punkcie narażenia lub w jego pobliżu, granica musi zostać rozszerzona tak, aby objąć tę interwencję, co zmienia wymagania dotyczące odpowiedniej konfiguracji sprzętu. Wreszcie przepływ materiału i jego punkty transferu określają, gdzie należy umieścić środki kontroli transferu i granice pomieszczeń nie tylko pod względem funkcjonalnym, ale także geograficznym — proces z jednym punktem wprowadzania materiału wiąże się z innym problemem dotyczącym rozmieszczenia granic niż proces z wieloma punktami transferu zasilającymi ten sam etap otwarty.
Na żadne z tych pięciu pytań nie da się odpowiedzieć wyłącznie na podstawie oceny z zajęć, dlatego właśnie ich wcześniejsze wyjaśnienie pozwala na klasa pomieszczenia i dobór wyposażenia które należy uzasadnić, a nie po prostu przyjąć za pewnik.
Stosowanie procedur kontroli zanieczyszczeń sterylnych w etapach otwartych i zamkniętych
W przypadku gdy etap procesu został sklasyfikowany jako sterylny, związany z nim obowiązek kontroli zanieczyszczeń nie kończy się na granicy urządzenia. Etap sterylny wymaga spójnej strategii obejmującej obiekty, urządzenia, procedury, monitorowanie i kwalifikację — co oznacza, że samo urządzenie nie jest w stanie zapewnić sterylności wymaganej w procesie. Jest to strukturalny wymóg przetwarzania sterylnego: obowiązek ten jest rozłożony na cały system i żaden pojedynczy element nie może go wypełnić niezależnie od pozostałych.
Praktyczna różnica między otwartymi a zamkniętymi etapami sterylnymi polega na tym, gdzie koncentruje się ten rozłożony obowiązek. W otwartym etapie sterylnym systemy kontroli obiektu i sprzętu muszą aktywnie utrzymywać warunki sterylne w stosunku do otaczającego środowiska przez cały czas trwania ekspozycji, co oznacza, że monitorowanie i kontrole proceduralne ponoszą większą część bieżącego obciążenia w tym przedziale czasowym. W przypadku etapu sterylnego zamkniętego większą część tego obowiązku przejmuje sama bariera, a środki kontroli na poziomie obiektu skupiają się raczej na ochronie integralności bariery niż bezpośrednio na produkcie w otwartym etapie. Projekt, który traktuje oba typy etapów identycznie — stosując te same wymagania dotyczące śluzy powietrznej, bariery lub monitorowania niezależnie od tego, czy etap jest otwarty, czy zamknięty — nie wyjaśnia jeszcze, która z tych barier faktycznie pełni funkcję ochronną.
To rozróżnienie wpływa również na to, co musi wykazać proces kwalifikacji. W przypadku otwartego etapu sterylnego kwalifikacja musi wykazać, że połączony system obiektu i sprzętu utrzymuje warunki sterylności w rzeczywistych warunkach ekspozycji. W przypadku etapu sterylizacji zamkniętej kwalifikacja musi wykazać, że sama bariera działa zgodnie z przeznaczeniem oraz że środki kontroli w otoczeniu obiektu są wystarczające do ochrony integralności bariery, co stanowi węższe, ale nadal niezbędne wykazanie. W przypadku gdy w projekcie zastępuje się jedno podejście do kwalifikacji innym bez potwierdzenia, jaki typ etapu ma miejsce, dowody kwalifikacji nie będą odpowiadały rzeczywistym wymaganiom procesu.
Obowiązek zachowania sterylności nie zmniejsza się proporcjonalnie do tego, jak niewielka lub krótka jest otwarta ekspozycja; zależy on od tego, czy etap jest otwarty, czy zamknięty, oraz od tego, jaką drogę zanieczyszczenia stwarza ta otwartość. Nawet krótka otwarta ekspozycja nadal wymaga zastosowania pełnej strategii rozłożonej, odpowiedniej dla otwartego etapu sterylnego, ponieważ to właśnie samo okno ekspozycji — a nie jego czas trwania — określa nakład związany z kontrolą.
Rozróżnienie między ochroną produktów niesterylnych a zapobieganiem zanieczyszczeniom krzyżowym
Procesy niesterylne nadal wiążą się z ryzykiem zanieczyszczenia, jednak ryzyko to nie jest jednakowe we wszystkich procesach niesterylnych i nie należy zakładać, że domyślnie podlegają one łagodniejszej wersji kontroli sterylności. Obowiązują dwie odrębne kategorie ryzyka, które nie są zamienne. Pierwsza to ochrona produktu: zapobieganie pogorszeniu jakości produktu w wyniku zanieczyszczenia pochodzącego z pomieszczenia lub od operatora, nawet jeśli sterylność nie jest wymagana. Druga to kontrola zanieczyszczeń krzyżowych: zapobieganie zanieczyszczeniu jednego produktu, materiału lub procesu przez inny, co stanowi ryzyko występujące między procesami, a nie między pomieszczeniem a pojedynczym procesem.
Proces niesterylny może wiązać się ze znacznym ryzykiem dla bezpieczeństwa produktu, przy czym ryzyko zanieczyszczenia krzyżowego jest niewielkie, o ile w danym pomieszczeniu znajduje się tylko jedna linia produkcyjna. Z drugiej strony proces niesterylny może wiązać się z poważnym ryzykiem zanieczyszczenia krzyżowego, podczas gdy ryzyko związane z ochroną produktu w przypadku pojedynczego cyklu produkcyjnego jest stosunkowo łatwe do opanowania, gdy wiele produktów lub materiałów przechodzi przez wspólny sprzęt lub wspólną przestrzeń pomieszczenia. Opracowanie środków kontroli skupiających się wyłącznie na jednym z tych zagrożeń, ponieważ założono, że drugie jest objęte tymi samymi środkami, powoduje, że nie uwzględniono zagrożenia, które pozostało nieobjęte ochroną.
Właśnie w tym miejscu pokusa przejęcia wymagań dotyczących procesów sterylnych ma największe konsekwencje. Wymagania dotyczące śluzy powietrznej klasy A/B, bariery lub monitorowania, opracowane na potrzeby strategii kontroli zanieczyszczeń w procesach sterylnych, nie mają automatycznie zastosowania w procesach niesterylnych, nawet tych, w których występuje istotne ryzyko związane z ochroną produktu lub zanieczyszczeniem krzyżowym. Jeśli wymagania te zostaną zastosowane, należy je udokumentować i uzasadnić w odniesieniu do profilu ryzyka charakterystycznego dla danego procesu niesterylnego — nie należy ich przyjmować domyślnie tylko dlatego, że zespół projektowy jest bardziej zaznajomiony z precedensami dotyczącymi procesów sterylnych. W przypadku gdy rzeczywistym ryzykiem procesu niesterylnego jest zanieczyszczenie krzyżowe między materiałami, a nie narażenie produktu na działanie powietrza w pomieszczeniu, istotne są środki kontroli regulujące segregację materiałów, ich przenoszenie oraz dedykację sprzętu lub czyszczenie między kolejnymi użyciami — a nie klasyfikacje przepływu powietrza w pomieszczeniu zapożyczone z kontekstu sterylnego.
W przypadku procesu niesterylnego pytanie projektowe nie brzmi zatem: “jak bardzo proces ten musi zbliżać się do sterylności”, ale: “która z tych dwóch kategorii ryzyka faktycznie występuje i jakie środki kontroli pozwalają zapobiec zagrożeniu wynikającemu z tej konkretnej drogi”.”
Określanie lokalnych granic systemów ochrony, przesyłu, filtracji oraz systemów pomieszczeniowych
| Granica obszaru kontroli | Warunek projektu wykorzystany do jego zlokalizowania | Co powinien zawierać zestaw wyposażenia |
|---|---|---|
| Ochrona lokalna | Punkty ekspozycji na produkt i działania operatora | Gdzie zaczyna się i kończy ochrona lokalna w odniesieniu do wybranego procesu |
| Sterowanie transferem | Trasa transportu materiałów i punkty przeładunkowe | Gdzie zaczyna się, a gdzie kończy kontrola transferu |
| Filtracja | Filtracja wybrana do tego procesu | Gdzie zaczyna się i kończy proces filtracji w odniesieniu do urządzeń i systemów pomieszczeniowych |
| System pokojowy | Przypisana klasa pomieszczenia oraz ograniczenia dotyczące sterowania lokalnego i sterowania urządzeniami | Gdzie zaczyna się i kończy sterowanie systemem w pomieszczeniu w odniesieniu do zestawu urządzeń |
Po ustaleniu profilu ryzyka procesu zestaw urządzeń musi wskazywać, gdzie fizycznie i funkcjonalnie zaczyna się i kończy każda granica kontroli, ponieważ granice te nie pokrywają się automatycznie z krawędziami pomieszczenia ani krawędziami pojedynczego urządzenia. Ochronę lokalną określa się w odniesieniu do wcześniej zidentyfikowanych punktów narażenia produktu oraz interwencji operatora — musi ona obejmować konkretne punkty, w których produkt jest narażony na działanie środowiska, oraz punkty, w których operator interweniuje w pobliżu tego narażenia, a nie tylko powierzchnię zajmowaną przez urządzenie, w którym zachodzi proces.
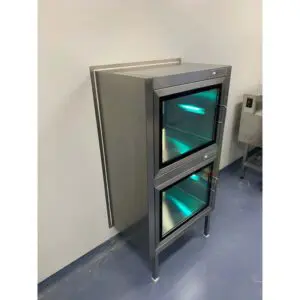
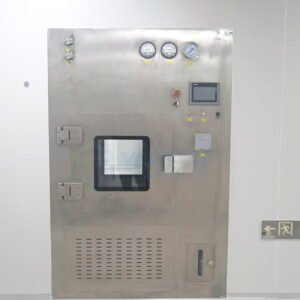
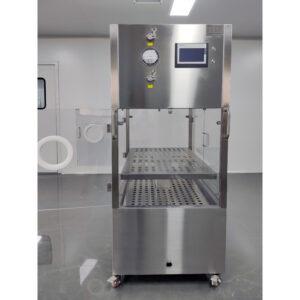
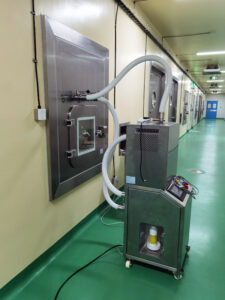
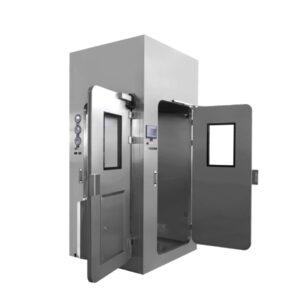
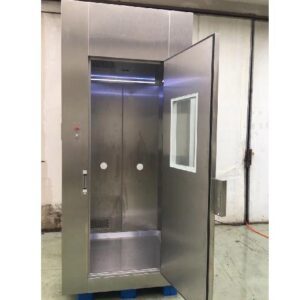
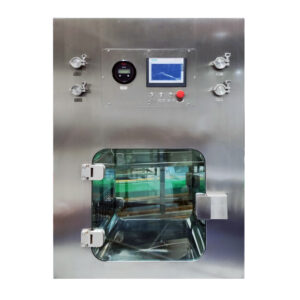
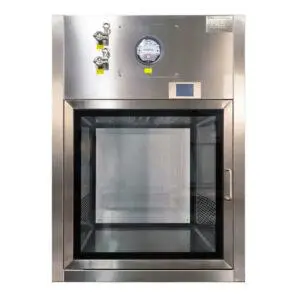
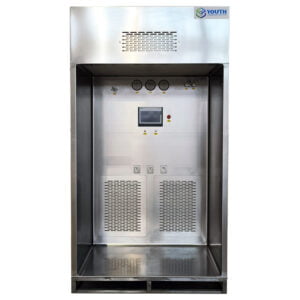
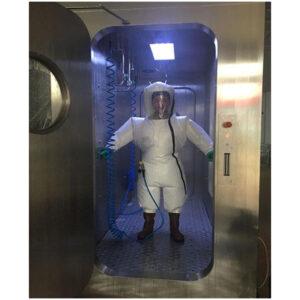
Kontrola transferu jest rozmieszczona inaczej – w odniesieniu do trasy przepływu materiałów i punktów transferu, a nie do punktów kontaktu z produktem. A granica transferu Fakt, że uwzględnia się jedynie główny punkt wprowadzania surowca, pomijając jednak drugorzędny punkt transferu zasilający ten sam proces, pozostawia lukę, której granica ochrony lokalnej nigdy nie miała pokrywać. Właśnie w tym miejscu rodziny urządzeń, takie jak skrzynka przepustek lub komora przelotowa typu VHP pełnią określoną rolę, odrębną od lokalnej ochrony: regulują one konkretnie granicę przekazywania, a ich rozmieszczenie musi być dostosowane do miejsca, w którym trasa transportu materiałów faktycznie przecina strefy o różnym poziomie kontroli, a nie tylko do miejsca, w którym układ pomieszczeń ułatwia przekazywanie.
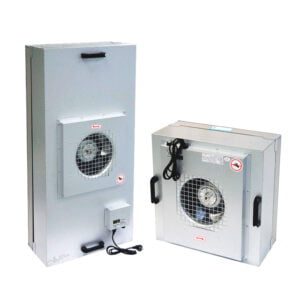
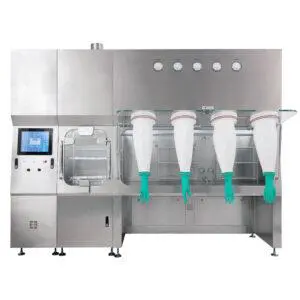
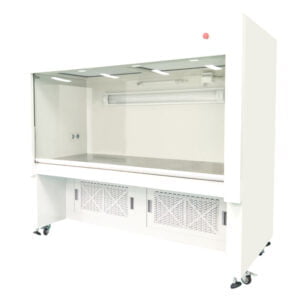
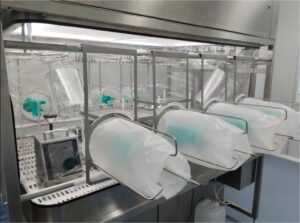
W przypadku filtracji pojawia się osobna kwestia dotycząca granic, niezależna zarówno od ochrony lokalnej, jak i od transferu: gdzie zaczyna się i kończy filtracja w odniesieniu do urządzeń oraz systemu wentylacyjnego dostarczającego do nich powietrze. A jednostka laminarnego przepływu powietrza Zapewnienie lokalnej ochrony strefy produktu pełni inną rolę filtrującą niż filtracja na poziomie pomieszczenia, która służy do ogólnego wentylowania pomieszczenia, nawet jeśli oba systemy znajdują się w tej samej przestrzeni. Pomylenie tych dwóch rozwiązań może sprawić, że zespół projektowy uzna, iż wydajność filtracji na poziomie pomieszczenia zastępuje lokalną ochronę, jaką ma zapewnić urządzenie z laminarnym przepływem powietrza, podczas gdy oba systemy obsługują zupełnie różne punkty narażenia.
Granice systemu pomieszczeniowego wyznacza się na końcu, w zależności od przypisanej klasy pomieszczenia oraz ograniczeń wynikających z już zastosowanych środków kontroli lokalnej i kontroli sprzętowej. System pomieszczeniowy odpowiada za ogólne warunki środowiskowe poza granicami, które zostały już objęte ochroną lokalną, kontrolą przenoszenia i filtracją — a nie za wyrównywanie luk w miejscach, gdzie te inne granice pozostały nieokreślone. Przegląd projektu powinien umożliwiać ustalenie, dla każdego punktu narażenia produktu i każdego punktu transferu materiału, która z tych czterech granic jest odpowiedzialna, bez pozostawiania niewyjaśnionych luk i nakładania się obszarów. Informacje dostarczane przez zespół projektowy dotyczące punktów narażenia, punktów transferu oraz przypisanej klasy pomieszczenia pozwalają na przeprowadzenie przeglądu poszczególnych granic podczas przeglądu konfiguracji, zamiast rekonstruowania ich na podstawie doboru wyposażenia po zakończeniu prac.
Włączenie urządzeń i systemów sterowania obiektem do procesu kwalifikacji i monitorowania
Wybór sprzętu i projekt obiektu nie stanowią końcowego etapu strategii kontroli zanieczyszczeń; są one elementami składowymi zintegrowanego systemu, który obejmuje również procedury, monitorowanie i kwalifikację. W przypadku procesu sterylnego ta integracja stanowi wymóg strukturalny — strategia musi wykazać, że obiekty, sprzęt, procedury, monitorowanie i kwalifikacja funkcjonują wspólnie, a nie tylko, że każdy element z osobna spełnia własną specyfikację. Jednostka FFU lub element filtrujący może działać prawidłowo w izolacji, a mimo to nie zapewnić poparcia dla procesu sterylnego, jeśli system monitorowania wokół niego nie został zaprojektowany tak, aby wykrywać tryby awarii istotne dla miejsca, w którym sprzęt ten znajduje się w procesie.
Oznacza to, że dokumentację kwalifikacyjną należy analizować w kontekście konkretnych granic, jakie wyznacza dany sprzęt, ustalonych wcześniej. Sprzęt zakwalifikowany wyłącznie jako samodzielna jednostka nie stanowi dowodu na to, że połączenie obiektu, sprzętu, procedury i monitorowania funkcjonuje zgodnie z wymaganiami procesu sterylizacji; związek ten należy wykazać na poziomie systemu, dlatego też planowanie kwalifikacji musi opierać się na klasyfikacji etapów procesu jako otwartych lub zamkniętych oraz na punktach narażenia produktu, a nie traktować kwalifikację jako ogólną listę kontrolną dotyczącą sprzętu.
W przypadku procesów niesterylnych obowiązuje ta sama logika powiązań, ale w oparciu o inną podstawę ryzyka. Monitorowanie ryzyka zanieczyszczenia krzyżowego w procesach niesterylnych musi być zaprojektowane w oparciu o punkty segregacji materiałów i punkty transferu istotne dla tego ryzyka, a nie w oparciu o punkty monitorowania cząstek zawieszonych w powietrzu, które byłyby określone w przypadku procesu sterylnego. W przypadku gdy plan monitorowania procesu niesterylnego jest tworzony poprzez dostosowanie szablonu monitorowania sterylnego, wynikowy plan może obejmować punkty, które nie znajdują się na rzeczywistej ścieżce ryzyka procesu niesterylnego, pozostawiając jednocześnie bez nadzoru rzeczywistą ścieżkę zanieczyszczenia krzyżowego lub ścieżkę ochrony produktu.
W praktyce oznacza to, że nie można ostatecznie ustalić planu monitorowania i kwalifikacji wyłącznie na podstawie specyfikacji sprzętu. Plany te zależą od tej samej klasyfikacji procesowej — punktów narażenia, wymagań dotyczących sterylności, drogi zanieczyszczenia, miejsca interwencji, przepływu materiałów — która w pierwszej kolejności określiła granice kontroli. W przypadku zmiany tej klasyfikacji w trakcie realizacji projektu, na przykład gdy etap pierwotnie zakładany jako zamknięty zostaje przeprojektowany jako otwarty, plan monitorowania i kwalifikacji opracowany w oparciu o pierwotną klasyfikację przestaje odpowiadać procesowi i wymaga ponownej oceny w świetle nowych granic.
Dowody projektowe uzasadniające zastosowanie każdej kontroli sterylnej lub niesterylnej
| Źródło dowodów | Wspomaganie stosowania w uzasadnieniu projektu | Granica dowodów |
|---|---|---|
| Załącznik 1 do GMP UE | Włączenie obiektów, sprzętu, procedur, monitorowania i kwalifikacji do strategii kontroli zanieczyszczeń w odniesieniu do sterylnych produktów leczniczych | Stosowanie produktów niesterylnych musi być udokumentowane i uzasadnione |
| ISO 14644-4:2022 | Zapewnienie zgodności z wymaganiami dotyczącymi pomieszczeń czystych na etapie projektowania, budowy, uruchomienia i weryfikacji | Nie określa on konkretnej technologii procesowej ani klasy farmaceutycznej |
| ICH Q9(R1) | Wspieranie systematycznej oceny, kontroli, komunikacji i przeglądu zagrożeń związanych z jakością produktów farmaceutycznych | Jest to system zarządzania ryzykiem i nie określa on wartości dotyczących pomieszczeń czystych ani sprzętu |
Każda decyzja projektowa podjęta w ramach tego procesu — klasyfikacja procesu, zastosowanie lub pominięcie sterylnych środków kontroli zanieczyszczeń, oddzielenie ochrony produktu od ryzyka zanieczyszczenia krzyżowego oraz wyznaczenie granic kontroli — wymaga uzasadnienia w postaci dowodów, a dowody te muszą odpowiadać zakresowi decyzji, którą wspierają. Załącznik 1 do GMP UE wspiera strategię kontroli zanieczyszczeń obejmującą cały zakład, łączącą obiekty, sprzęt, procedury, monitorowanie i kwalifikację, przeznaczoną konkretnie dla sterylnych produktów leczniczych; wykorzystanie tej strategii do uzasadnienia kontroli stosowanej w procesie niesterylnym wymaga, aby zastosowanie to zostało udokumentowane i uzasadnione na podstawie własnych przesłanek, ponieważ zakres załącznika 1 nie rozciąga się automatycznie na produkty niesterylne.
ISO 14644-4:2022 dotyczy innego aspektu uzasadnienia: wymagań dotyczących pomieszczeń czystych na etapie projektowania, budowy, uruchomienia i weryfikacji. Norma ta określa sposób budowy i weryfikacji pomieszczenia czystego, ale nie określa, jaka technologia procesowa ma zastosowanie ani jakiej klasy farmaceutycznej wymaga dany proces — ustalenie to musi wynikać z wcześniejszej klasyfikacji procesu, a nie z samej normy budowlanej. Zespół projektowy powołujący się na normę ISO 14644-4 jako uzasadnienie dla konkretnej klasy pomieszczenia wykracza poza zakres, jaki ta norma obejmuje; norma ta uzasadnia ścieżkę projektowania, budowy i weryfikacji, a nie przypisanie klasy.
ICH Q9(R1) popiera ramy oceny ryzyka leżące u podstaw tych decyzji — systematyczną ocenę, kontrolę, komunikację i przegląd ryzyka związanego z jakością produktów farmaceutycznych — ale sama nie określa wartości dotyczących pomieszczeń czystych ani specyfikacji sprzętu. Jest to metoda, dzięki której zespół projektowy może uporządkować opisane powyżej decyzje dotyczące klasyfikacji i wyznaczania granic, a nie źródło konkretnych wartości wynikających z zastosowania tej metody.
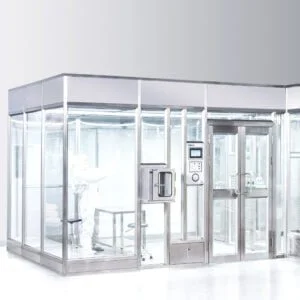
Dopasowanie każdej decyzji do dowodów, które faktycznie ją potwierdzają, oznacza, że strategia kontroli zanieczyszczeń sterylnych W decyzji dotyczącej zakresu stosowania odwołuje się do załącznika 1 w ramach określonego zakresu, w decyzji dotyczącej projektowania i weryfikacji pomieszczeń odwołuje się do normy ISO 14644-4 w zakresie budowy i weryfikacji, a w decyzji dotyczącej procesu oceny ryzyka odwołuje się do wytycznych ICH Q9(R1) jako ram odniesienia, a nie jako wyniku. W przypadku gdy dokumentacja projektu powołuje się na jedno z tych źródeł w celu wyciągnięcia wniosku wykraczającego poza określony zakres — na przykład powołanie się na załącznik 1 w celu uzasadnienia kontroli w warunkach niesterylnych bez oddzielnej dokumentacji lub powołanie się na normę ISO 14644-4 w celu uzasadnienia przypisania konkretnej klasy — właśnie tę lukę powinien zidentyfikować przegląd projektu przed dostarczeniem pakietu wyposażenia, w tym wszelkich modułowy pokój czysty dla przemysłu farmaceutycznego, komora przelotowa lub konfiguracja urządzenia z laminarnym przepływem powietrza zaproponowana w ramach projektu jest uznawana za zatwierdzoną pod kątem ryzyka procesowego, któremu ma zapobiegać.
Często zadawane pytania
Q: Czy w procesach sterylnych i niesterylnych można stosować to samo podejście do projektowania pomieszczeń czystych?
A: Tylko wtedy, gdy środki kontroli są uzasadnione dla każdego procesu. Przed przypisaniem klas pomieszczeń lub podjęciem decyzji o tym, gdzie konieczne są środki ochrony lokalnej i środki kontroli na poziomie pomieszczenia, należy sklasyfikować narażenie produktu, wymagania dotyczące sterylności, drogi zanieczyszczenia, interwencje operatora oraz przepływ materiałów.
Q: Kiedy należy stosować zasady sterylności i kontroli zanieczyszczeń w obszarze niesterylnym?
A: Należy stosować konkretną sterylną kontrolę tylko wtedy, gdy udokumentowano jej znaczenie dla produktu niesterylnego lub ryzyko zanieczyszczenia krzyżowego. Nie należy automatycznie przenosić wymagań dotyczących komór powietrznych klasy A/B, barier ani monitorowania na proces niesterylny bez odpowiedniego uzasadnienia.
Q: Jakie informacje dotyczące projektu należy przygotować przed porównaniem opcji dotyczących pomieszczeń czystych i wyposażenia?
A: Należy przygotować schemat procesu przedstawiający etapy otwarte i zamknięte, punkty narażenia produktu, interwencje operatorów, drogi zanieczyszczenia, ścieżki przepływu materiałów oraz punkty transferu. Informacje te pomagają określić, gdzie musi się zaczynać i kończyć modułowe pomieszczenie czyste, lokalna ochrona przepływu powietrza, urządzenia przelotowe, system filtracji lub system pomieszczeniowy.
Q: W jaki sposób nabywca może zapobiec rozbieżnościom między lokalnymi elementami sterującymi urządzeniami a systemem zarządzania pomieszczeniem?
A: Należy wymagać, aby pakiet wyposażenia określał granice lokalnej ochrony, kontroli transferu, filtracji oraz sterowania systemem pomieszczeń dla wybranego procesu. Następnie należy powiązać te granice z odpowiednimi przepisami dotyczącymi obiektu, procedurami, monitorowaniem oraz działaniami kwalifikacyjnymi.
Q: Jakie dowody są potrzebne, aby uzasadnić ostateczną strategię kontroli?
A: Każdy element kontroli należy powiązać z określonym ryzykiem procesowym, a każde uprawnienie należy wykorzystywać wyłącznie w ramach jego zakresu. Załącznik 1 do unijnych wytycznych GMP wspiera strategię kontroli zanieczyszczeń sterylnych, norma ISO 14644-4 wspiera projektowanie pomieszczeń czystych poprzez weryfikację, a wytyczne ICH Q9(R1) wspierają proces zarządzania ryzykiem jakości; żadna z tych norm nie określa samodzielnie klas czystości pomieszczeń czystych ani parametrów wyposażenia dla konkretnego projektu.