Assegnare una classe di camera prima che il processo stesso sia stato classificato inverte l’ordine su cui si basa effettivamente la progettazione di una camera bianca. Sono l’obiettivo di protezione, il requisito di sterilità e la via di contaminazione di ciascuna fase del processo a determinare quali controlli applicare — e non il contrario. Errare questa sequenza è ciò che porta a copiare controlli tipici delle camere sterili in processi non sterili, oppure a trascurare un rischio di contaminazione incrociata in un ambiente non sterile perché la classe della camera sembrava adeguata sulla carta.
Differenze relative ai rischi di processo da definire prima di assegnare i livelli di rischio
| Domanda sulla classificazione dei processi | Conclusione da stabilire | Decisione progettuale su cui si basa |
|---|---|---|
| Visibilità del prodotto | Se il prodotto è esposto e se ogni fase è aperta o chiusa | Laddove la protezione locale o il controllo a livello di cella debbano coprire il processo |
| Requisiti di sterilità | Quali fasi richiedono una lavorazione sterile e quali non sono sterili? | Se siano applicabili le misure di controllo della contaminazione in ambito sterile |
| Via di contaminazione | La via di contaminazione rilevante per ciascuna fase del processo | Quale confine di controllo deve coprire quella rotta? |
| Intervento dell'operatore | Quando si interviene in relazione all’esposizione al prodotto | Se il confine della protezione locale debba includere l'intervento |
| Flusso di materiale | Il percorso del materiale e i relativi punti di trasferimento | Dove devono essere posizionati i comandi di trasferimento e i confini delle stanze |
Un processo non può essere associato a un’apparecchiatura o a una classe di camera fino a quando le sue condizioni di esposizione non siano note in modo sufficientemente dettagliato da descrivere dove la contaminazione potrebbe effettivamente penetrare nel prodotto. Ciò inizia con l’identificazione dei punti in cui il prodotto è esposto all’ambiente della camera e con la determinazione se ciascuna fase del processo sia aperta o chiusa. Una fase aperta, in cui il prodotto o una superficie critica è esposta direttamente all’aria della camera, comporta una via di contaminazione diversa rispetto a una fase chiusa, in cui una barriera o un involucro separa già il prodotto dall’ambiente circostante. Considerarle equivalenti solo perché si verificano nella stessa stanza significa ignorare il meccanismo che determina effettivamente il rischio.
Il requisito di sterilità è una questione distinta dall’esposizione. Un processo può prevedere una manipolazione a cielo aperto senza per questo essere un processo sterile, mentre una fase chiusa può comunque rientrare in un processo sterile se una fase a monte o a valle lo richiede. Confondere queste due condizioni porta o a specificare in modo eccessivo il controllo per una fase non sterile, oppure a specificarlo in modo insufficiente per una fase sterile. La via di contaminazione rilevante per ciascuna fase — che sia di origine aerodispersa, da trasferimento superficiale, associata al personale o associata al materiale — restringe ulteriormente il campo di applicazione delle misure di controllo necessarie; una via di contaminazione che avviene attraverso il trasferimento di materiale richiede un punto di controllo diverso rispetto a quella che avviene attraverso il movimento dell’operatore in prossimità di un prodotto esposto.
La posizione dell’intervento dell’operatore è rilevante indipendentemente dal tipo di esposizione. Laddove l’intervento avvenga lontano dal punto di esposizione al prodotto, il confine della protezione locale può essere definito in modo più ristretto attorno al processo stesso. Laddove l’intervento avvenga necessariamente in corrispondenza o in prossimità del punto di esposizione, il confine deve estendersi per coprire tale intervento, il che modifica la configurazione adeguata delle attrezzature. Infine, il flusso dei materiali e i relativi punti di trasferimento determinano dove devono essere collocati, dal punto di vista geografico e non solo funzionale, i controlli di trasferimento e i confini dell’area: un processo con un unico punto di ingresso dei materiali presenta un problema di posizionamento dei confini diverso rispetto a uno con più punti di trasferimento che alimentano la stessa fase aperta.
A nessuna di queste cinque domande è possibile rispondere basandosi esclusivamente sul voto ottenuto in classe; ecco perché è proprio il fatto di risolverle per prime che permette di Classe della stanza e scelta delle attrezzature che vanno dimostrate piuttosto che date per scontate.
Applicazione delle procedure di controllo della contaminazione in ambiente sterile alle fasi aperte e chiuse
Quando una fase di processo è classificata come sterile, l’obbligo di controllo della contaminazione ad essa associato non si limita ai confini delle apparecchiature. Una fase sterile richiede una strategia integrata che coinvolga strutture, apparecchiature, procedure, monitoraggio e qualificazione — il che significa che le apparecchiature da sole non possono garantire la sterilità richiesta dal processo. Si tratta di un requisito strutturale della lavorazione sterile: l’obbligo è distribuito su tutto il sistema e nessun singolo componente può adempiervi indipendentemente dagli altri.
La differenza pratica tra fasi sterili aperte e chiuse risiede nel punto in cui si concentra tale responsabilità distribuita. In una fase sterile aperta, i controlli della struttura e delle attrezzature devono mantenere attivamente la condizione di sterilità rispetto all’ambiente circostante per tutta la durata dell’esposizione; ciò significa che il monitoraggio e i controlli procedurali si fanno carico di gran parte dell’onere continuo durante quella finestra di esposizione. In una fase sterile chiusa, è la barriera stessa ad assumersi gran parte di tale responsabilità, mentre i controlli a livello di struttura si concentrano sulla protezione dell’integrità della barriera piuttosto che direttamente sul prodotto esposto. Una progettazione che tratti entrambi i tipi di fase in modo identico — applicando le stesse specifiche relative a camera di compensazione, barriera o monitoraggio indipendentemente dal fatto che la fase sia aperta o chiusa — non ha ancora chiarito quale elemento di separazione svolga effettivamente la funzione protettiva.
Questa distinzione modifica anche ciò che la qualificazione deve dimostrare. Per una fase sterile aperta, la qualificazione deve dimostrare che il sistema combinato di struttura e attrezzature mantiene le condizioni di sterilità nelle condizioni di esposizione effettive. Per una fase sterile chiusa, la qualificazione deve dimostrare che la barriera stessa funzioni come previsto e che i controlli della struttura che la circondano siano sufficienti a proteggere l’integrità della barriera; si tratta di una dimostrazione più circoscritta, ma comunque necessaria. Laddove un progetto sostituisca un approccio di qualificazione con un altro senza confermare quale tipo di fase sia presente, le prove di qualificazione non corrisponderanno a quanto effettivamente richiesto dal processo.
L’onere di sterilità non diminuisce in modo proporzionale alla durata o all’entità dell’esposizione aperta; esso varia a seconda che la fase sia aperta o chiusa e a seconda della via di contaminazione che tale apertura crea. Anche un’esposizione aperta di breve durata richiede comunque l’adozione della strategia completa e distribuita appropriata a una fase sterile aperta, poiché è la finestra di esposizione stessa — e non la sua durata — a determinare l’onere di controllo.
Distinguere la protezione dei prodotti non sterili dal controllo della contaminazione incrociata
I processi non sterili comportano comunque un rischio di contaminazione, ma tale rischio non è uniforme tra i diversi processi non sterili e non si dovrebbe presumere che, per default, si tratti di una versione più blanda dei controlli sterili. Si applicano due categorie di rischio distinte, che non sono intercambiabili. La prima è la protezione del prodotto: impedire che la contaminazione proveniente dall’ambiente o dall’operatore comprometta la qualità del prodotto, anche laddove la sterilità non sia un requisito. La seconda è il controllo della contaminazione incrociata: impedire che un prodotto, un materiale o un processo ne contamini un altro; si tratta di un rischio tra processi piuttosto che di un rischio tra l’ambiente e un singolo processo.
Un processo non sterile può comportare un rischio significativo per la protezione del prodotto, pur presentando un rischio minimo di contaminazione incrociata, nel caso in cui lo spazio sia occupato da una sola linea di prodotto. Al contrario, un processo non sterile può comportare un grave rischio di contaminazione incrociata, mentre il rischio per la protezione del prodotto per ogni singolo ciclo è relativamente semplice da gestire, nel caso in cui più prodotti o materiali transitino attraverso attrezzature condivise o spazi comuni. Progettare controlli incentrati su uno solo di questi rischi, partendo dal presupposto che l’altro sia coperto dalle stesse misure, lascia il rischio non coperto senza una soluzione.
È proprio in questo ambito che la tentazione di replicare i requisiti previsti per i processi sterili assume le conseguenze più rilevanti. Un requisito relativo a camera di compensazione, barriera o monitoraggio di grado A/B, sviluppato per una strategia di controllo della contaminazione in ambiente sterile, non è automaticamente applicabile a un processo non sterile, anche se questo presenta un rischio significativo per la protezione del prodotto o di contaminazione incrociata. Se tale requisito viene applicato, deve essere documentato e giustificato in base al profilo di rischio specifico del processo non sterile — non adottato per default solo perché il team di progetto ha maggiore familiarità con i precedenti relativi ai processi sterili. Laddove il rischio effettivo di un processo non sterile sia la contaminazione incrociata tra i materiali piuttosto che l’esposizione del prodotto all’aria ambiente, i controlli rilevanti sono quelli che regolano la segregazione dei materiali, il trasferimento e la destinazione d’uso delle attrezzature o la pulizia tra un utilizzo e l’altro — non le classificazioni del flusso d’aria di grado ambientale prese in prestito da un contesto sterile.
La questione fondamentale per un processo non sterile non è quindi “quanto deve avvicinarsi alla sterilità”, ma “quale di queste due categorie di rischio è effettivamente presente e quale misura di controllo affronta quella specifica via di esposizione”.”
Individuazione dei confini relativi alla protezione locale, al trasferimento, alla filtrazione e al sistema di camera
| Confine di controllo | Condizione del progetto utilizzata per individuarlo | Cosa dovrebbe includere il pacchetto di attrezzature |
|---|---|---|
| Protezione locale | Punti di esposizione al prodotto e interventi dell'operatore | Dove inizia e finisce la protezione locale in relazione al processo selezionato |
| Controllo dei trasferimenti | Percorso del materiale e punti di trasferimento | Dove inizia e dove finisce il controllo dei trasferimenti |
| Filtrazione | Filtrazione scelta per il processo | Dove inizia e dove finisce la filtrazione in relazione alle apparecchiature e agli impianti dell'ambiente |
| Sistema di gestione delle sale | Classe assegnata alla sala e limiti dei controlli locali e delle apparecchiature | Dove inizia e dove finisce il controllo del sistema dell'ambiente rispetto al pacchetto di apparecchiature |
Una volta stabilito il profilo di rischio del processo, il pacchetto di apparecchiature deve indicare dove inizia e finisce, sia fisicamente che funzionalmente, ciascun confine di controllo, poiché tali confini non coincidono automaticamente con i bordi della stanza o con i bordi di una singola apparecchiatura. La protezione locale viene individuata in riferimento ai punti di esposizione del prodotto e agli interventi dell’operatore identificati in precedenza: deve coprire i punti specifici in cui il prodotto è esposto all’ambiente esterno e i punti in cui un operatore interviene in prossimità di tale esposizione, non semplicemente l’ingombro dell’unità in cui avviene il processo.
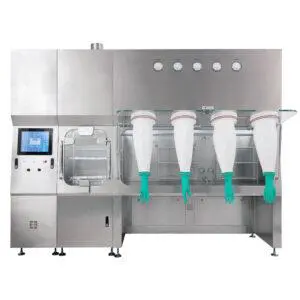
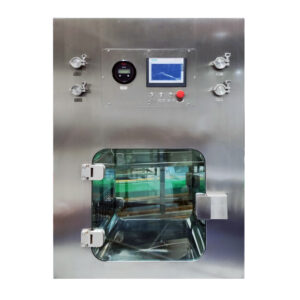
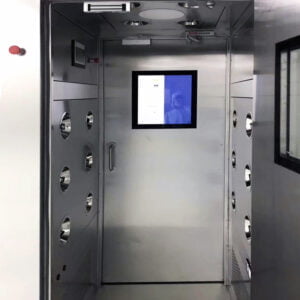
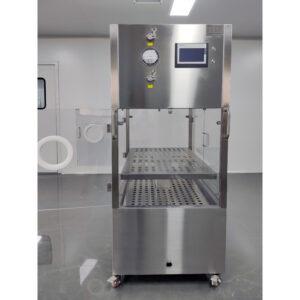
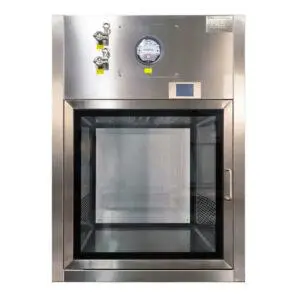
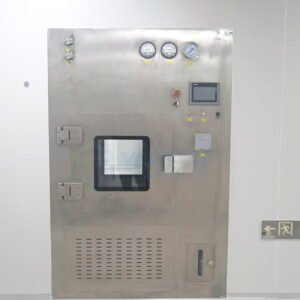
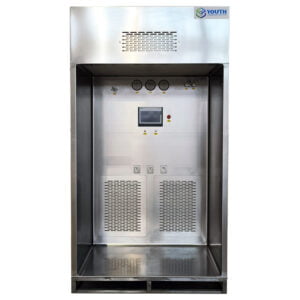
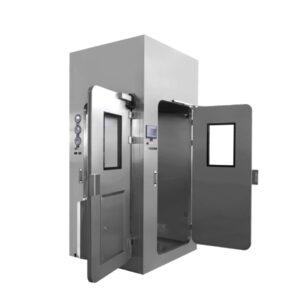
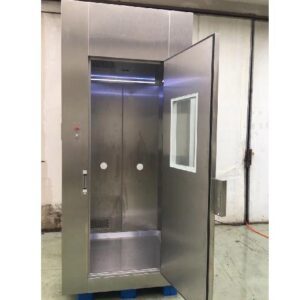
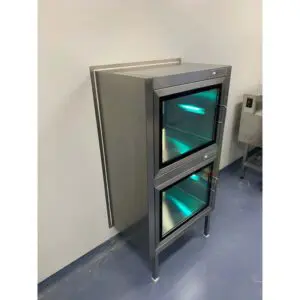
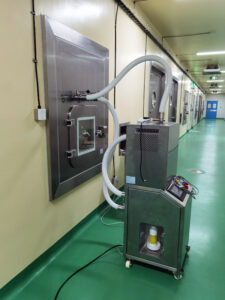
Il controllo dei trasferimenti è localizzato in modo diverso, in base al percorso del materiale e ai relativi punti di trasferimento piuttosto che ai punti di esposizione del prodotto. A confine di trasferimento il fatto che tale sistema tenga conto solo dell’ingresso del materiale primario ma ignori un punto di trasferimento secondario che alimenta lo stesso processo lascia aperta una via che il confine di protezione locale non è mai stato progettato per coprire. È qui che entrano in gioco famiglie di apparecchiature quali, ad esempio, un casella di passaggio oppure le camere di trasferimento VHP svolgono una funzione ben definita e distinta dalla protezione locale: regolano specificamente il confine di trasferimento e la loro collocazione deve allinearsi al punto in cui il percorso del materiale attraversa effettivamente le zone soggette a livelli di controllo diversi, non semplicemente dove la disposizione dei locali rende più comodo il trasferimento.
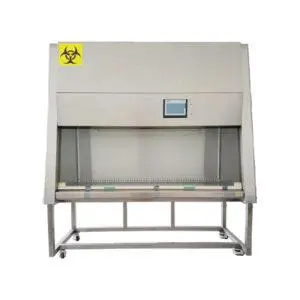
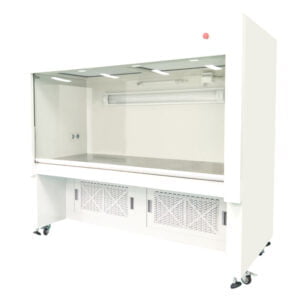
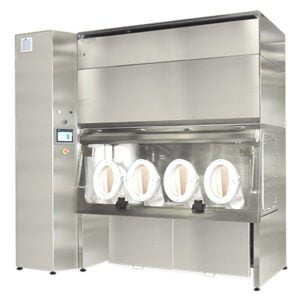
La filtrazione presenta una questione di delimitazione a sé stante, distinta sia dalla protezione locale che dal trasferimento: dove inizia e dove finisce la filtrazione rispetto alle apparecchiature e al sistema di ventilazione che le fornisce l’aria? A unità a flusso d'aria laminare La protezione localizzata di una zona di produzione svolge una funzione di filtrazione diversa rispetto alla filtrazione a livello di locale, che garantisce la ventilazione generale dell’ambiente, anche quando entrambe sono presenti nello stesso spazio. Confondere le due cose può indurre il team di progetto a ritenere che le prestazioni di filtrazione a livello di locale sostituiscano la protezione localizzata che un’unità a flusso laminare è destinata a fornire, quando in realtà le due servono punti di esposizione completamente diversi.
I confini del sistema di camera vengono definiti per ultimi, in relazione al grado assegnato alla camera e ai limiti dei controlli locali e delle apparecchiature già predisposti. Il sistema di camera è responsabile dell’ambiente generale al di fuori dei confini già rivendicati dalla protezione locale, dal controllo dei trasferimenti e dalla filtrazione — non di compensare laddove tali altri confini siano stati lasciati indefiniti. Una revisione del progetto dovrebbe essere in grado di individuare, per ogni punto di esposizione del prodotto e ogni punto di trasferimento di materiale, quale di questi quattro confini sia responsabile, senza lasciare lacune o sovrapposizioni non spiegate. Le informazioni fornite dal team di progetto sui punti di esposizione, sui punti di trasferimento e sul grado assegnato alla sala sono ciò che consente di procedere con tale revisione confine per confine durante la revisione della configurazione, anziché ricostruirla a posteriori sulla base della selezione delle apparecchiature.
Collegamento delle apparecchiature e dei sistemi di controllo degli impianti alle procedure di qualificazione e monitoraggio
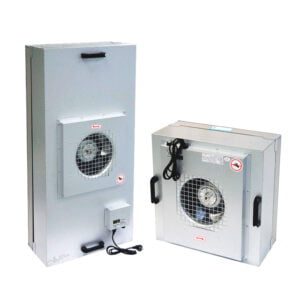
La scelta delle attrezzature e la progettazione degli impianti non rappresentano il punto finale di una strategia di controllo della contaminazione; sono piuttosto elementi di un sistema interconnesso che comprende anche procedure, monitoraggio e qualificazione. Per un processo sterile, questa interconnessione è un requisito strutturale: la strategia deve dimostrare che gli impianti, le attrezzature, le procedure, il monitoraggio e la qualificazione funzionano insieme, non che ciascun elemento soddisfi autonomamente le proprie specifiche. Un’unità FFU o un componente di filtrazione può funzionare correttamente se considerato isolatamente, ma non essere comunque in grado di supportare il processo sterile se il regime di monitoraggio che lo circonda non è stato progettato per rilevare le modalità di guasto rilevanti per la posizione che tale apparecchiatura occupa nel processo.
Ciò significa che i dati relativi alla qualificazione devono essere interpretati alla luce dei limiti specifici che l’apparecchiatura occupa, stabiliti in precedenza. Un’apparecchiatura qualificata solo come unità autonoma non dimostra che la combinazione struttura-apparecchiatura-procedura-monitoraggio funzioni come richiesto dal processo sterile; tale connessione deve essere dimostrata a livello di sistema, motivo per cui la pianificazione della qualificazione deve fare riferimento alla classificazione delle fasi aperte/chiuse del processo e ai suoi punti di esposizione del prodotto, anziché considerare la qualificazione come una generica lista di controllo delle apparecchiature.
Per i processi non sterili si applica la stessa logica di collegamento, ma sulla base di un quadro di rischio diverso. Il monitoraggio del rischio di contaminazione incrociata non sterile deve essere progettato intorno alla segregazione dei materiali e ai punti di trasferimento rilevanti per tale rischio, non intorno ai punti di monitoraggio delle particelle aerodisperse che un processo sterile specificherebbe. Laddove il piano di monitoraggio di un processo non sterile venga elaborato adattando un modello di monitoraggio sterile, il piano risultante potrebbe prevedere il monitoraggio di punti che non si trovano lungo l’effettivo percorso di rischio del processo non sterile, lasciando invece non monitorato il vero percorso di contaminazione incrociata o di protezione del prodotto.
L’implicazione pratica è che la pianificazione del monitoraggio e della qualificazione non può essere definita esclusivamente sulla base delle specifiche delle apparecchiature. Essa dipende dalla stessa classificazione di processo — punti di esposizione, requisiti di sterilità, via di contaminazione, sede dell’intervento, flusso dei materiali — che ha determinato in primo luogo i limiti di controllo. Laddove tale classificazione cambi nel corso di un progetto, ad esempio perché una fase originariamente considerata chiusa viene riprogettata come aperta, il piano di monitoraggio e qualificazione elaborato sulla base della classificazione originale non corrisponde più al processo e deve essere rivalutato in base ai nuovi limiti.
Prove progettuali a sostegno di ciascun controllo sterile o non sterile
| Fonte delle prove | Utilizzo supportato nella giustificazione progettuale | Limite delle prove |
|---|---|---|
| GMP UE Allegato 1 | Integrare strutture, attrezzature, procedure, monitoraggio e qualificazione nell’ambito di una strategia di controllo della contaminazione per i medicinali sterili | L'applicazione a prodotti non sterili deve essere documentata e giustificata |
| ISO 14644-4:2022 | Garantire il rispetto dei requisiti delle camere bianche in fase di progettazione, costruzione, avviamento e verifica | Non prescrive una tecnologia di processo né un grado farmaceutico |
| ICH Q9(R1) | Promuovere la valutazione, il controllo, la comunicazione e la revisione sistematici dei rischi relativi alla qualità dei prodotti farmaceutici | Si tratta di un quadro di riferimento sui rischi e non stabilisce valori relativi alle camere bianche o alle apparecchiature |
Ogni decisione progettuale presa nell’ambito di questo processo — classificazione del processo, applicazione o esclusione delle misure di controllo della contaminazione in ambiente sterile, separazione della protezione del prodotto dal rischio di contaminazione incrociata e definizione dei limiti di controllo — deve essere giustificata da prove, le quali devono corrispondere alla portata della decisione che sostengono. GMP UE Allegato 1 sostiene la strategia di controllo della contaminazione a livello di stabilimento che integra strutture, attrezzature, procedure, monitoraggio e qualificazione specificamente per i medicinali sterili; il suo utilizzo per giustificare un controllo applicato a un processo non sterile richiede che tale applicazione sia documentata e giustificata in base alle proprie caratteristiche specifiche, poiché l’ambito di applicazione dell’Allegato 1 non si estende automaticamente ai prodotti non sterili.
ISO 14644-4:2022 sostiene un altro aspetto della motivazione: i requisiti delle camere bianche in fase di progettazione, costruzione, avviamento e verifica. Questa norma disciplina le modalità di costruzione e verifica di una camera bianca, ma non prescrive quale tecnologia di processo applicare né quale grado farmaceutico sia richiesto da un determinato processo — tale determinazione deve derivare dal lavoro di classificazione dei processi svolto in precedenza, non dalla norma di costruzione stessa. Un team di progetto che citi la norma ISO 14644-4 come giustificazione per un determinato grado di camera è andato oltre quanto sostenuto da tale norma; essa giustifica il percorso di progettazione-costruzione-verifica, non l’assegnazione del grado.
ICH Q9(R1) sostiene il quadro di valutazione dei rischi su cui si basano tali decisioni — valutazione sistematica, controllo, comunicazione e revisione dei rischi relativi alla qualità dei prodotti farmaceutici — ma non stabilisce di per sé i valori relativi alle camere bianche né le specifiche delle attrezzature. Si tratta del metodo attraverso il quale un team di progetto può strutturare le decisioni relative alla classificazione e alla definizione dei limiti descritte sopra, non una fonte dei valori specifici che derivano dall’applicazione di tale metodo.
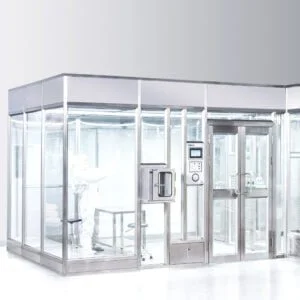
Abbinare ogni decisione alle prove che effettivamente la sostengono significa un strategia di controllo della contaminazione in ambiente sterile Una decisione fa riferimento all’Allegato 1 nell’ambito del proprio campo di applicazione dichiarato; una decisione relativa alla progettazione e alla verifica di una sala fa riferimento alla norma ISO 14644-4 nell’ambito del proprio campo di applicazione relativo alla costruzione e alla verifica; e una decisione relativa al processo di valutazione del rischio fa riferimento alla linea guida ICH Q9(R1) come quadro di riferimento piuttosto che come risultato. Laddove la documentazione di un progetto faccia riferimento a una di queste fonti per una conclusione al di fuori del suo ambito di applicazione dichiarato — ad esempio, un riferimento all’Allegato 1 utilizzato per giustificare un controllo non sterile senza documentazione separata, oppure un riferimento alla norma ISO 14644-4 utilizzato per giustificare l’assegnazione di un grado specifico — tale lacuna è esattamente ciò che una revisione di progettazione dovrebbe identificare prima che il pacchetto delle apparecchiature, compreso qualsiasi camera bianca modulare per uso farmaceutico, la configurazione della camera di passaggio o dell’unità a flusso laminare proposta per il progetto viene considerata convalidata in relazione al rischio di processo che è destinata a mitigare.
Domande frequenti
Q: È possibile applicare lo stesso approccio progettuale per le camere bianche sia ai processi sterili che a quelli non sterili?
A: Solo quando i controlli sono giustificati per ciascun processo. Classificare l’esposizione del prodotto, i requisiti di sterilità, le vie di contaminazione, gli interventi dell’operatore e il flusso dei materiali prima di assegnare le classi alle sale o decidere dove siano necessari controlli di protezione locali e a livello di sala.
Q: Quando è opportuno applicare le misure di controllo della contaminazione previste per le aree sterili a un’area non sterile?
A: Applicare un controllo sterile specifico solo se ne sia documentata la rilevanza rispetto al prodotto non sterile o al rischio di contaminazione incrociata. Non applicare automaticamente i requisiti relativi a camere di compensazione, barriere o monitoraggio di Grado A/B a un processo non sterile senza tale giustificazione.
Q: Quali informazioni relative al progetto è necessario preparare prima di confrontare le opzioni relative alle camere bianche e alle attrezzature?
A: Preparare una mappa di processo che illustri le fasi aperte e chiuse, i punti di esposizione del prodotto, gli interventi dell’operatore, le vie di contaminazione, i percorsi dei materiali e i punti di trasferimento. Queste informazioni aiutano a definire dove deve iniziare e terminare una camera bianca modulare, una protezione locale del flusso d’aria, un’apparecchiatura a passaggio, un sistema di filtrazione o un sistema di camera.
Q: In che modo un acquirente può evitare che si creino discrepanze tra i comandi delle apparecchiature locali e il sistema dell'ambiente?
A: È necessario che il pacchetto di apparecchiature definisca i confini relativi alla protezione locale, ai controlli di trasferimento, alla filtrazione e al controllo del sistema dell’ambiente per il processo selezionato. Successivamente, occorre collegare tali confini alle disposizioni, alle procedure, alle attività di monitoraggio e di qualificazione pertinenti alla struttura.
Q: Quali prove sono necessarie per giustificare la strategia di controllo definitiva?
A: Collegare ciascun controllo a un rischio di processo definito e utilizzare ciascuna autorità solo nell’ambito della propria competenza. L’Allegato 1 delle GMP dell’UE sostiene una strategia di controllo della contaminazione sterile, la norma ISO 14644-4 supporta la progettazione delle camere bianche attraverso la verifica e la linea guida ICH Q9(R1) sostiene il processo di gestione dei rischi di qualità; nessuna di queste, da sola, fornisce i livelli di classe delle camere bianche o i valori delle attrezzature specifici per il progetto.